【欧盟】MDR/IVDR NB认证情况最新调查-源自欧盟官网
2026/3/29
【欧盟】MDR/IVDR NB认证情况最新调查
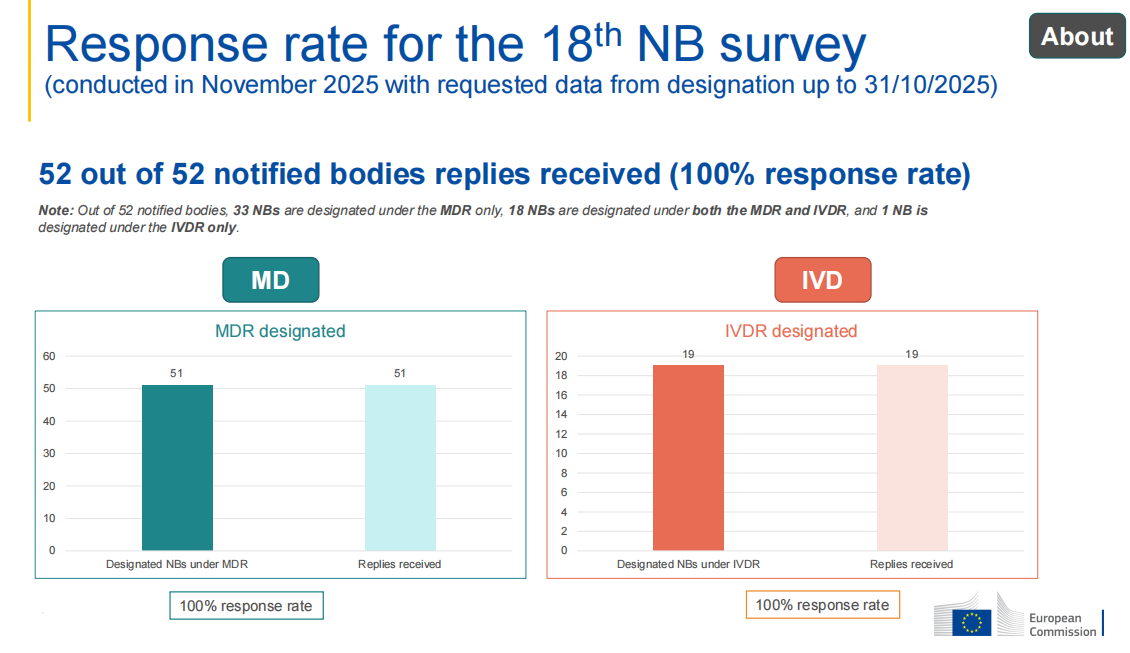
2026年3月25日,欧盟委员会发布第18次公告机构(Notified Body,简称NB)调查报告。本次调查覆盖所有52家依据MDR(医疗器械法规)和/或IVDR(体外诊断医疗器械法规)获得指定的公告机构 ,回复率达到100%。调查数据截止至2025年10月31日,全面呈现了欧盟医疗器械及体外诊断器械认证的最新动态。
截至2025年10月31日,在全部52家
公告机构中,仅获得MDR指定的有33家,同时拥有MDR和IVDR指定的有18家,而仅获得IVDR指定的有1家。
MDR数据
MDR REALTED DATA
MDR申请、协议与拒绝情况
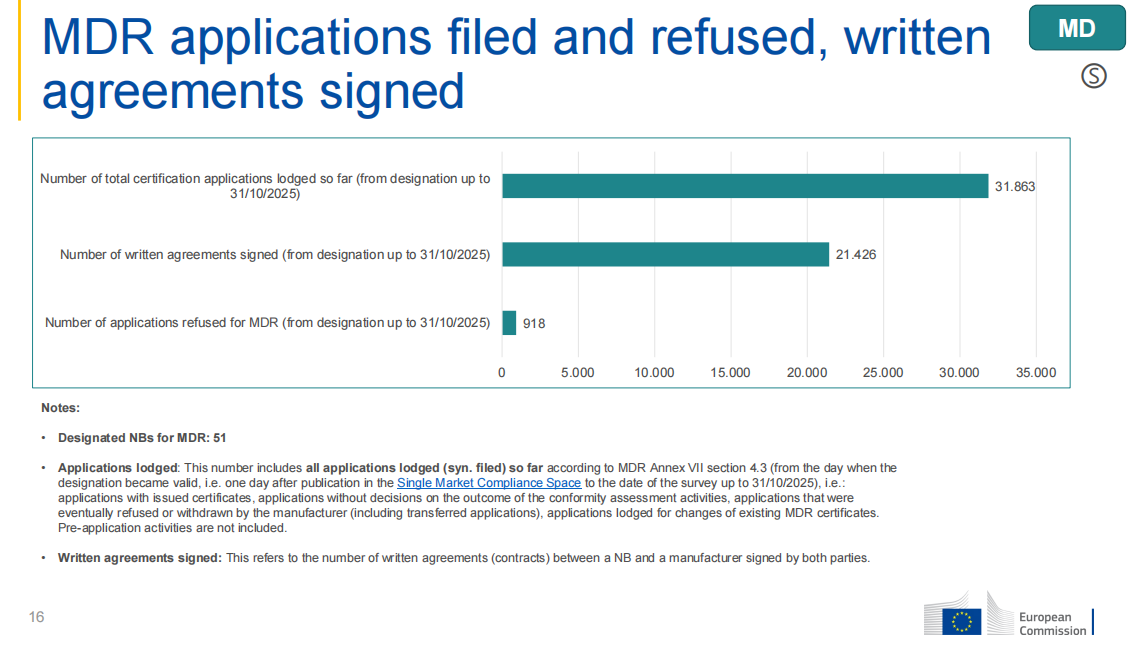
MDR 申请提交与拒绝、书面协议签署情况,截至目前(自指定日起至2025年10月31日):
- 累计收到 MDR 认证申请 31863 份(中型数据集统计总量为 33175 份);
- 累计与制造商签署书面协议 21426 份;
- 累计拒绝 MDR 认证申请
918 份;
MDR证书颁发情况
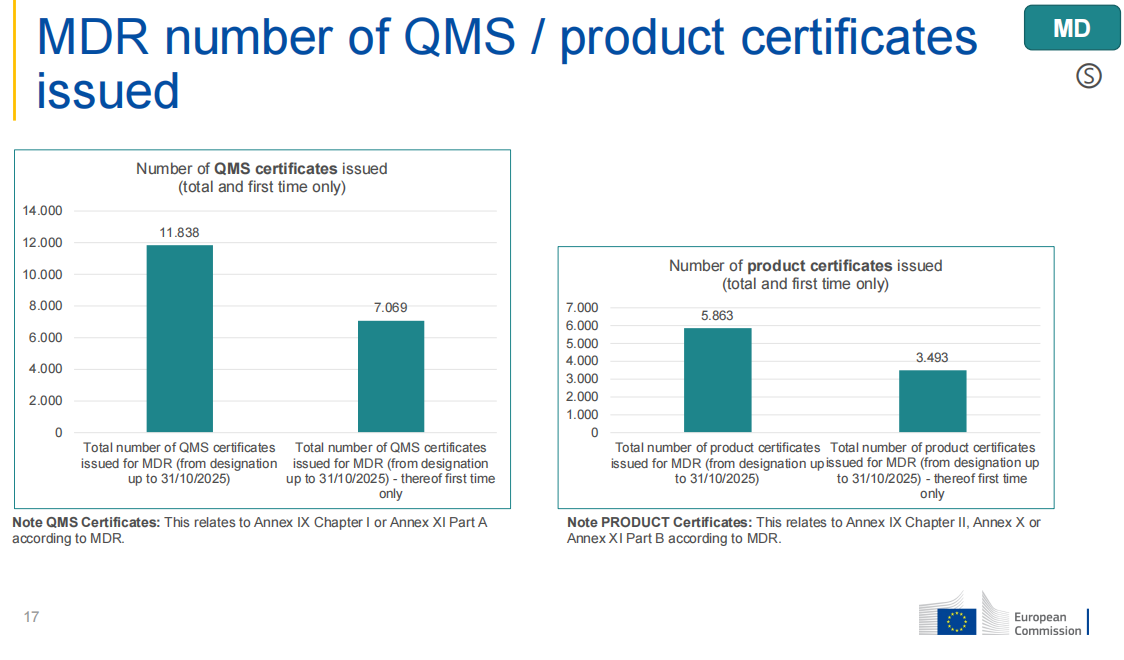
- 质量管理体系(QMS)证书:累计签发 11838 张,其中首次签发的 QMS 证书 7069 张;
- 产品证书:累计签发
5863 张,其中首次签发的产品证书
3493 张
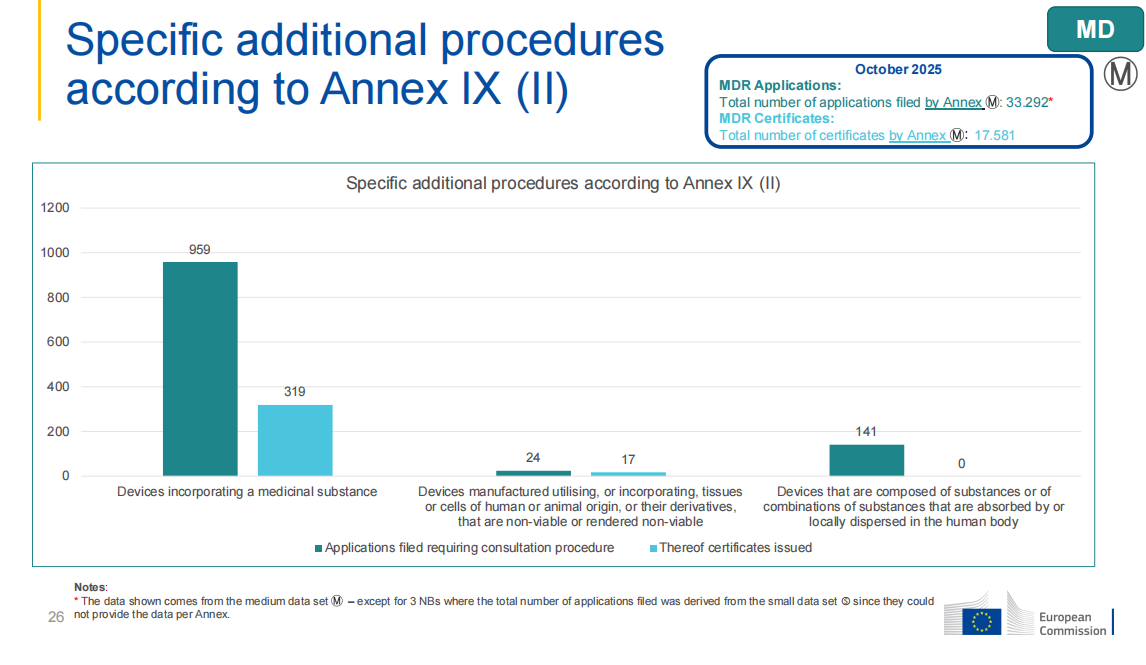
根据附件 IX(第 II 章)的特定附加程序 申请与发证:
- 含药用成分 的器械:累计申请 959 份,签发证书 319 份;
- 含人 / 动物源 组织 / 细胞的器械:累计申请 24 份,签发证书 17 份;
- 可人体吸收 / 局部分散
的物质类器械:累计申请 141份,无相关证书签发。
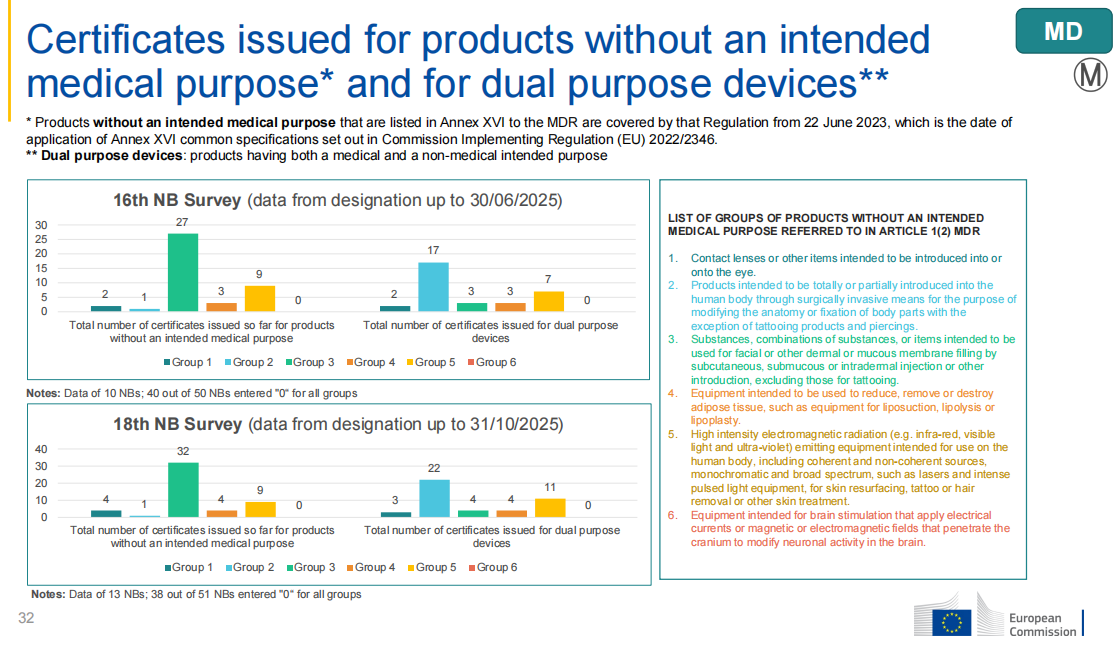
无预期/双预期用途器械:
累计签发无预期医疗目的产品证书
50 张,双用途设备证书
44 张;
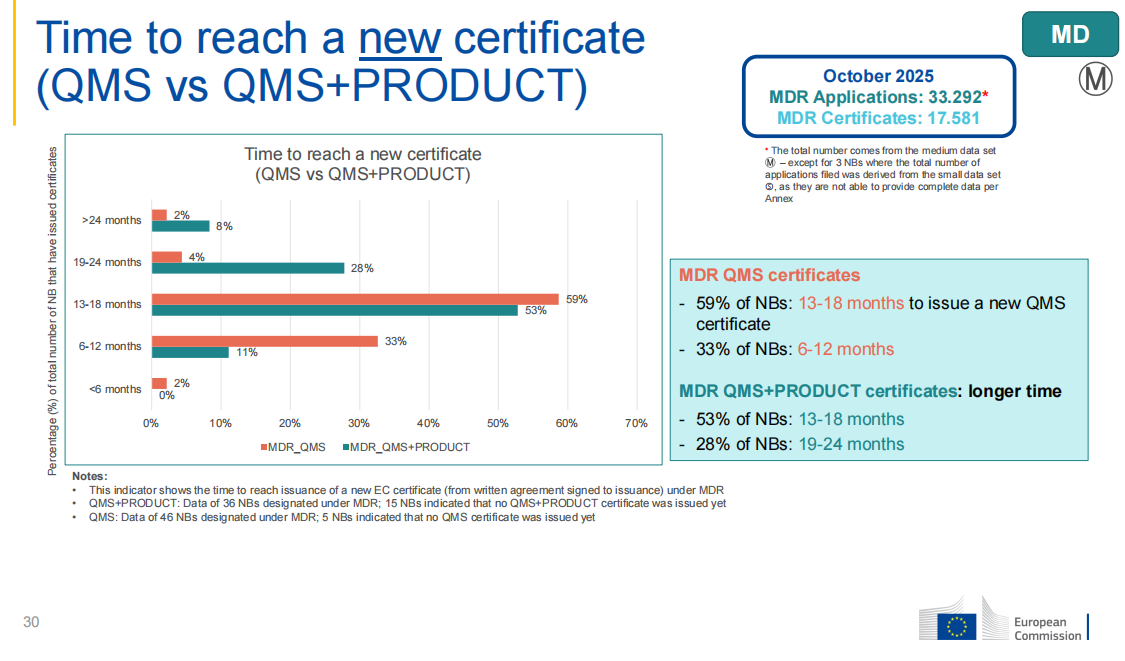
MDR发证周期
MDR QMS 证书
- 59% 的公告机构:颁发新 QMS 证书需要 13-18 个月
- 33% 的公告机构:需要 6-12 个月
MDR QMS+产品证书 :耗时更长
- 53% 的公告机构:需要 13-18 个月
- 28% 的公告机构:需要 19-24 个月
MDR申请被拒原因
MDR申请被拒的918份案例中,主要原因分布如下:
- 超出公告机构指定范围:229件(占38%)
- 申请不完整:149件(占25%)
- 其他原因:95件
- 产品定性/分类错误:84件
- 公告机构资源不足:26件
- 符合性评估程序错误:19件
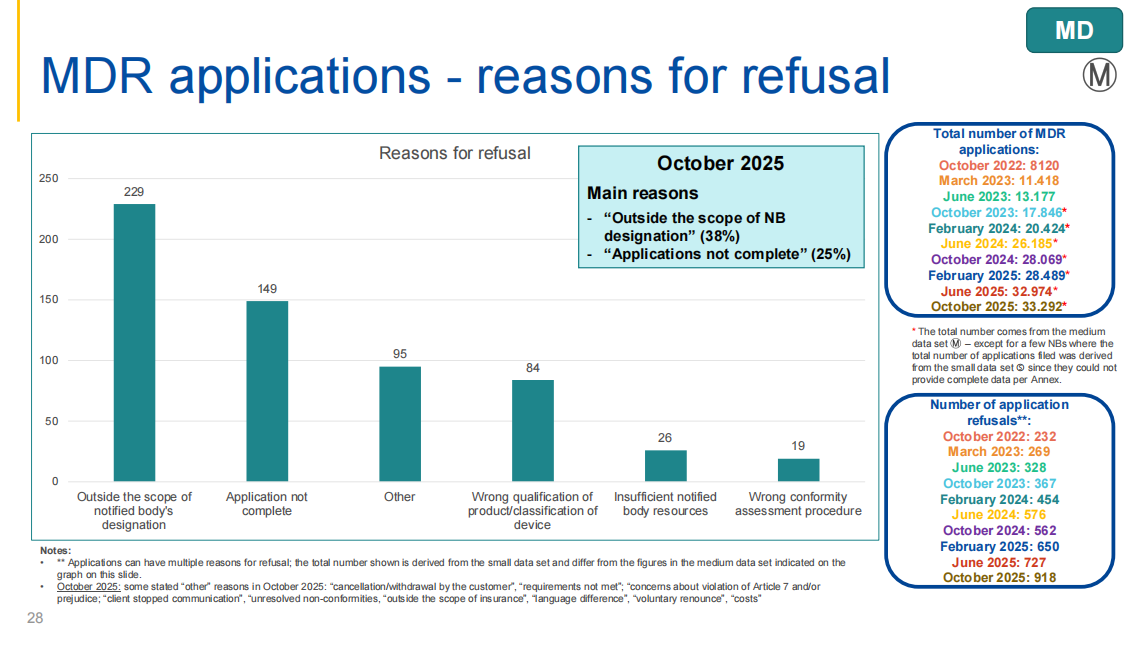
可见,制造商在提交申请前,务必确认产品是否在所选公告机构的指定范围内,并确保技术文档的完整性与准确性。否则,近六成的被拒风险都集中在这两大“硬伤”上。
IVDR数据
IVDR REALTED DATA
IVDR申请、协议与拒绝情况
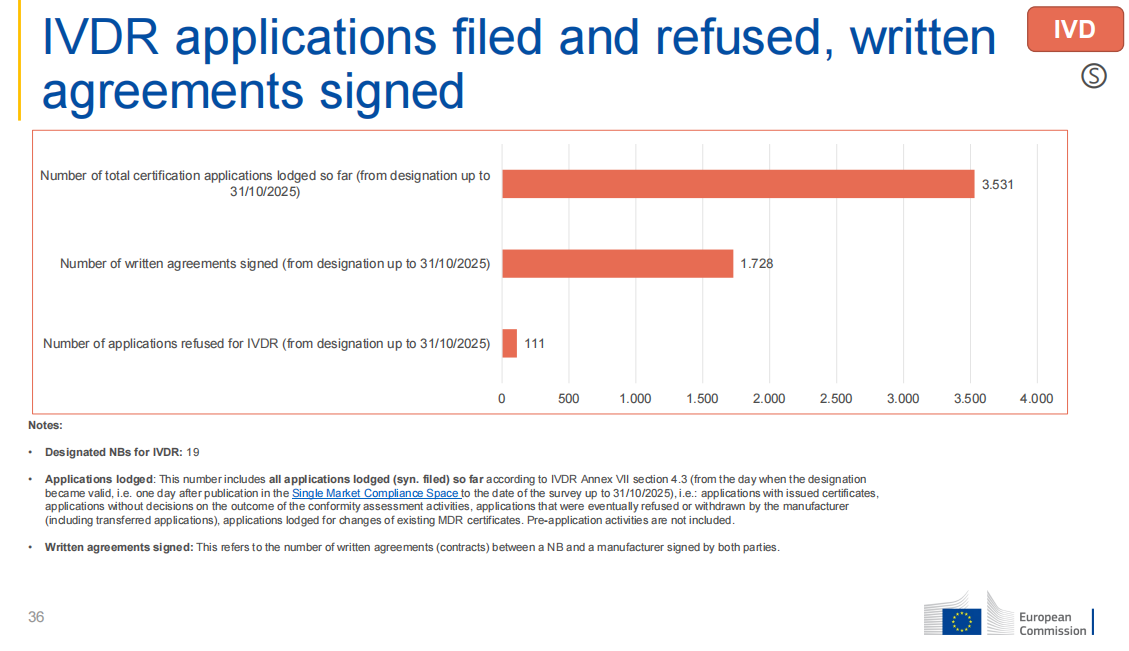
截至 2025 年 10 月 31 日,19 家 IVDR 指定 NB 的核心业务数据如下
- 累计收到 IVDR 认证申请 3531 份(中型数据集统计总量为 3634 份);
- 累计与制造商签署书面协议 1728 份;
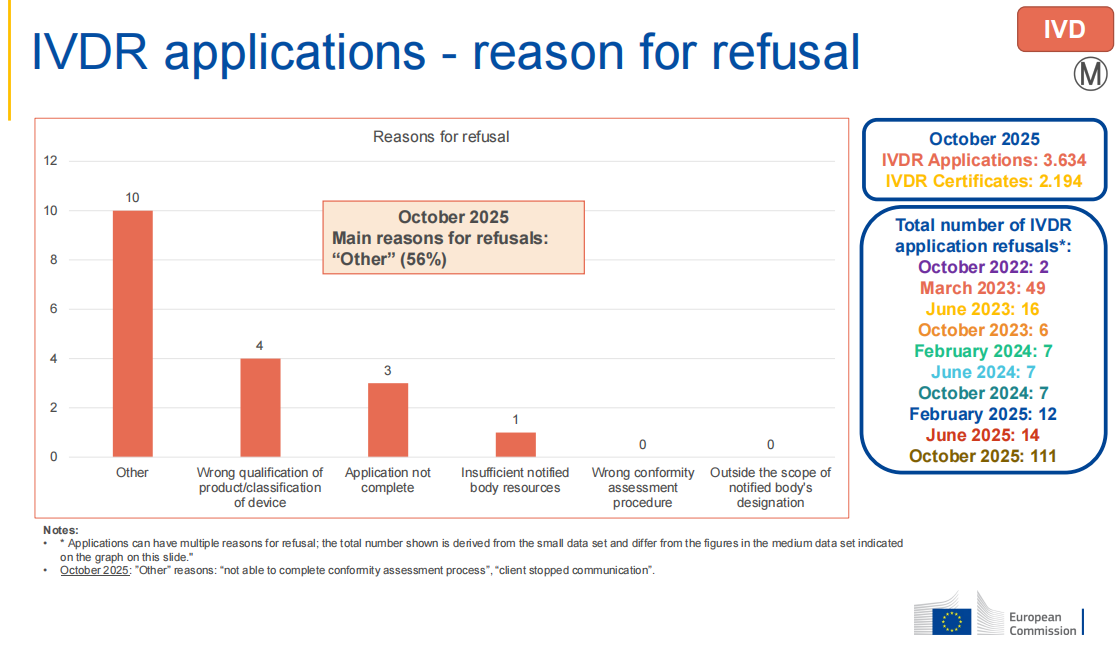
- 累计拒绝 IVDR 认证申请 111 份;
 IVDR证书颁发情况
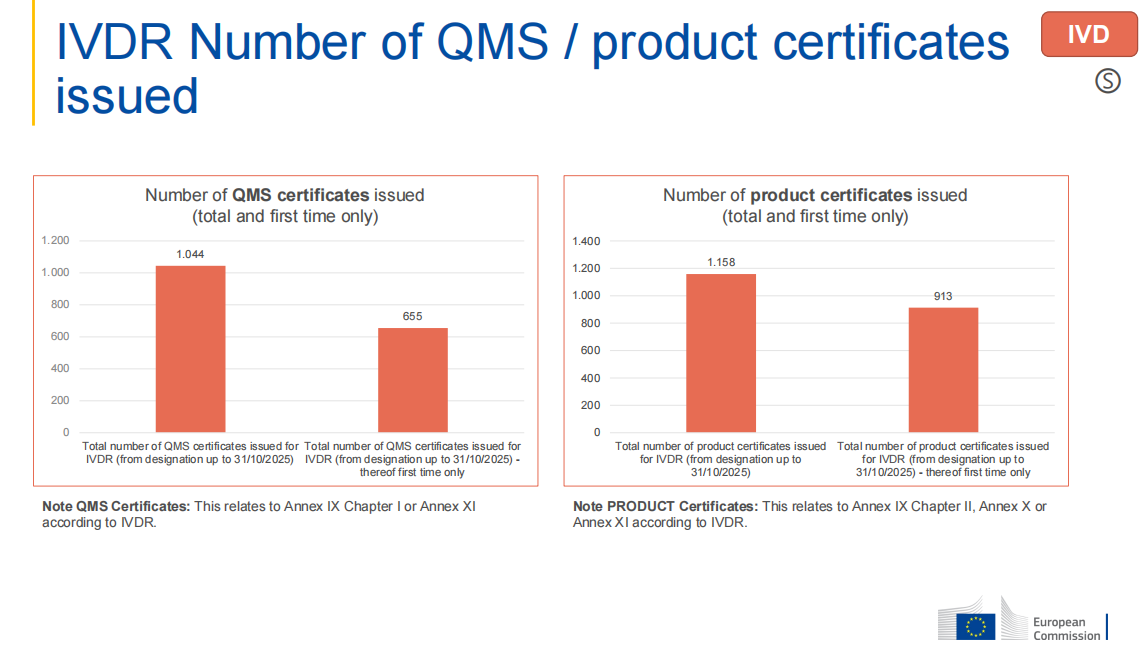
- QMS 证书:累计签发 1044 张,其中首次签发的 QMS 证书 655 张;
- 产品证书:累计签发 1158 张,其中首次签发的产品证书 913 张。
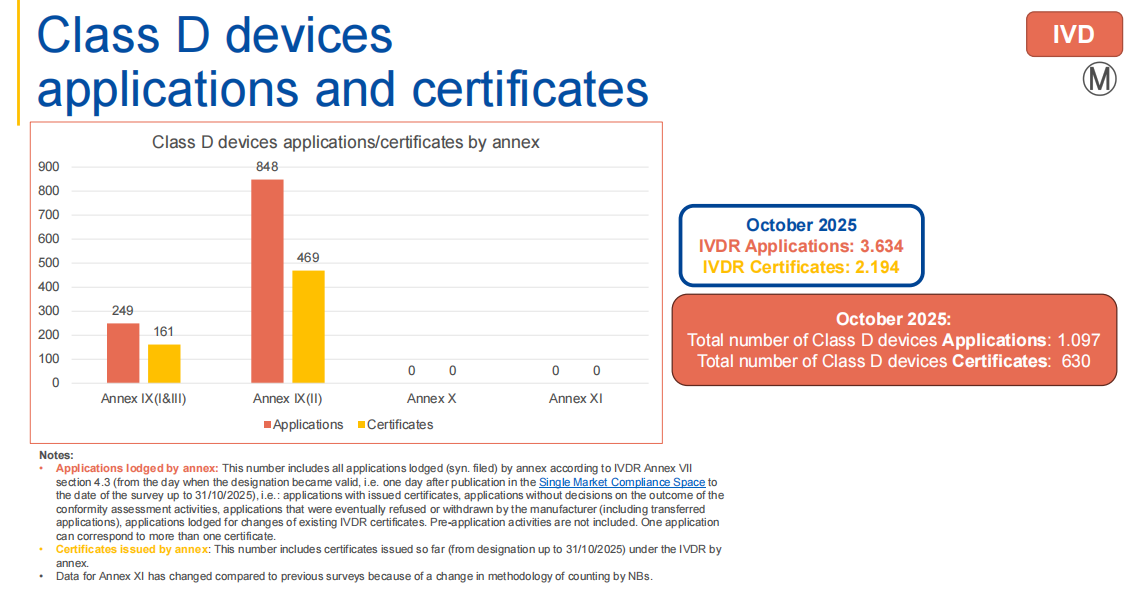
- D 类器械累计总申请量 1097 份,累计总发证量 630 份;
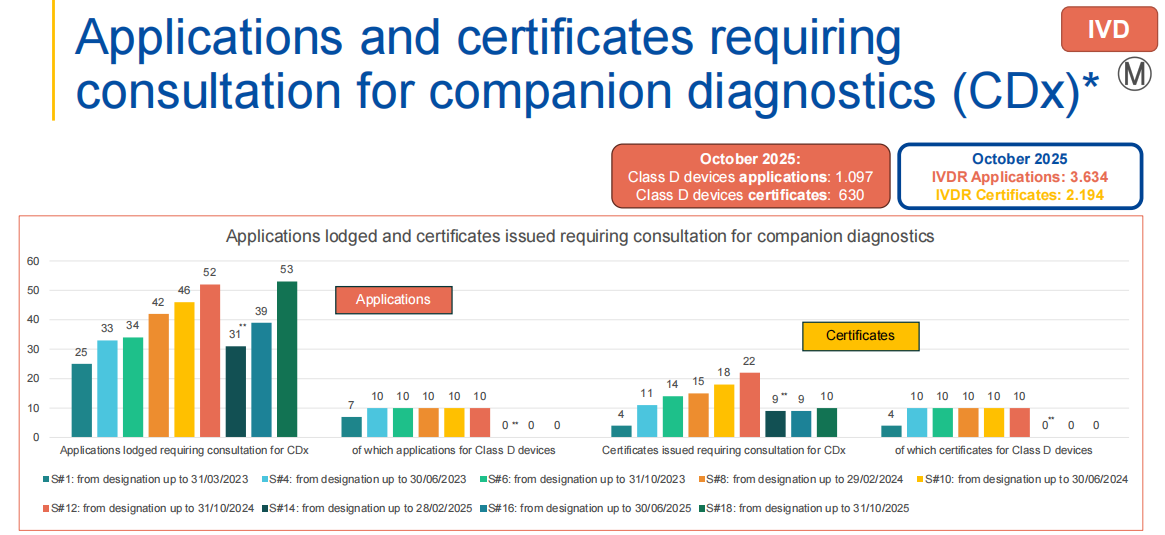
伴随诊断(CDx):
累计收到需专项咨询的 CDx 相关申请355份, 其中 D 类器械相关申请57份; 累计签发 CDx 相关证书112份, 其中 D 类器械相关证书54份,该细分领域合规仍处早期阶段。
欧盟参考实验室(EURLs)协作数据
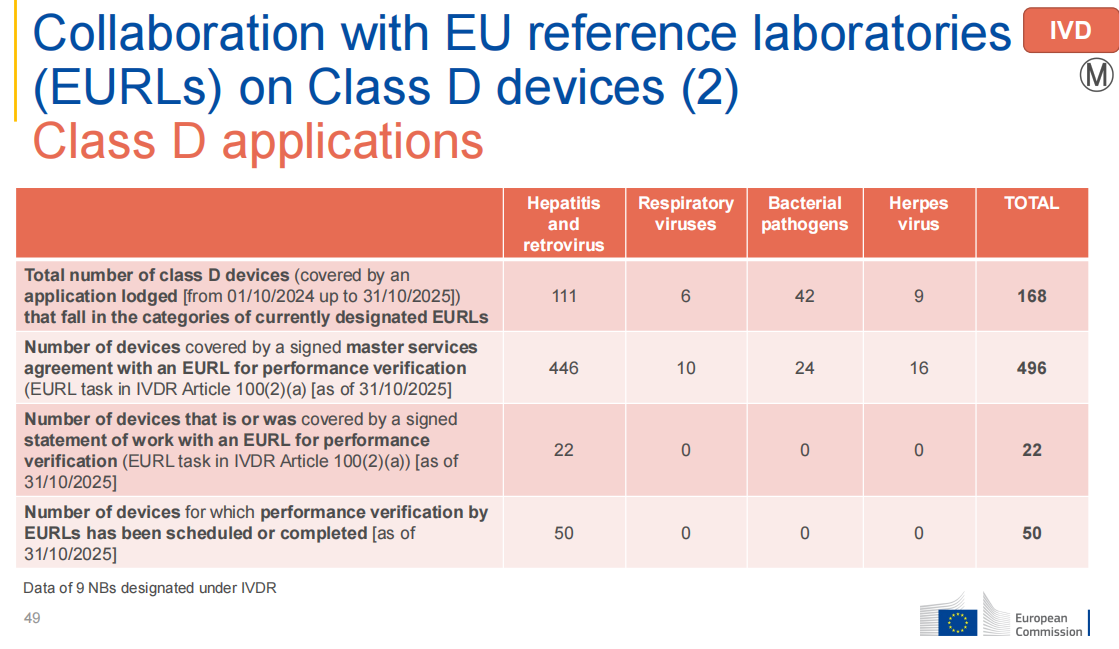
与欧盟参考实验室(EURL)在Class D设备上的合作,包括肝炎和逆转录病毒,呼吸道病毒,细菌病原体, 疱疹病毒:
IVDR申请被拒绝原因
56% 的拒签归类为 “其他原因”,主要包括客户终止沟通、无法完成合格评定全流程、制造商主动撤回等;其余原因包括申请材料不完整、产品错误定性/设备分类错误、公告机构资源不足等。
IVDR发证周期
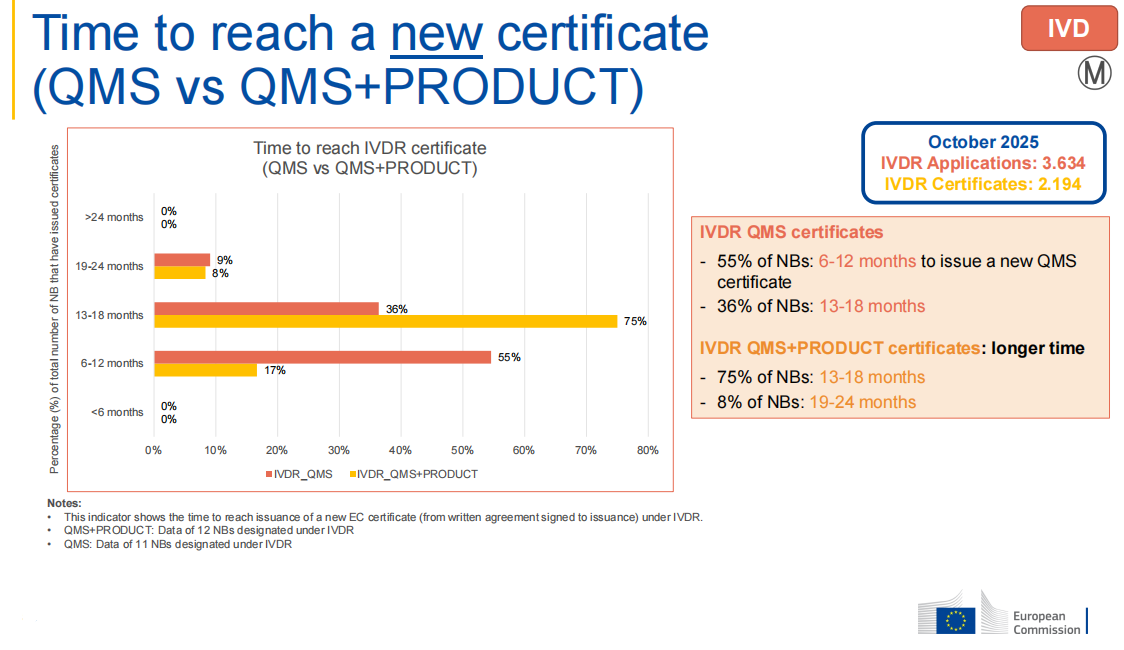
纯 QMS 证书:55% 的公告机构,新 QMS 证书签发需 6-12 个月;36% 的公告机构需 13-18 个月;
QMS + 产品全流程证书:周期显著拉长,75% 的公告机构需 13-18 个月,8% 的公告机构需 19-24 个月,无任何 NB 表示可在 6 个月内完成全流程发证,也无 NB 反馈发证周期超 24 个月。
结语
CONCLUSION
从统计数据看,MDR/IVDR两大法规的申请量、发证量均保持持续增长,尤其是 IVDR 发证量环比增速达 23%,NB 的审核产能正在持续释放。大量申请仍处于审核排队、材料补正阶段,合规转化效率仍有巨大提升空间,也是当前行业最大的痛点。
从专项程序、细分品类的业务分布来看,MDR/IVDR 的合规服务能力正在向少数头部 NB 集中,大量中小 NB 仅能覆盖基础合规业务,无法承接高风险、高复杂度的认证申请。这一格局下,头部 NB 的审核排期将进一步拉长,议价能力持续提升,对于中小制造商而言,合规的时间成本、经济成本都将面临更大的压力。
对于全球医疗器械制造商而言,欧盟 MDR/IVDR 法规已进入深度落地阶段,合规窗口期的红利正在逐步消退。建议企业提前预判合规周期与行业趋势,补齐技术文档短板,审慎选择具备对应品类资质与审核能力的公告机构,尽早规划全流程合规路径,才能在欧盟市场的合规竞争中占据主动。