低频治疗仪注册方案
2025/3/7
低频治疗仪注册方案
本方案依据《低频电疗仪注册技术审查指导原则(2020)》、医疗器械分类目录及有源医疗器械注册相关法规要求制定,结合低频治疗仪产品技术特点,明确其注册全流程要求,涵盖产品界定、注册单元划分、临床评价、非临床资料准备等核心内容,为产品注册申报提供规范指引。
一、产品描述
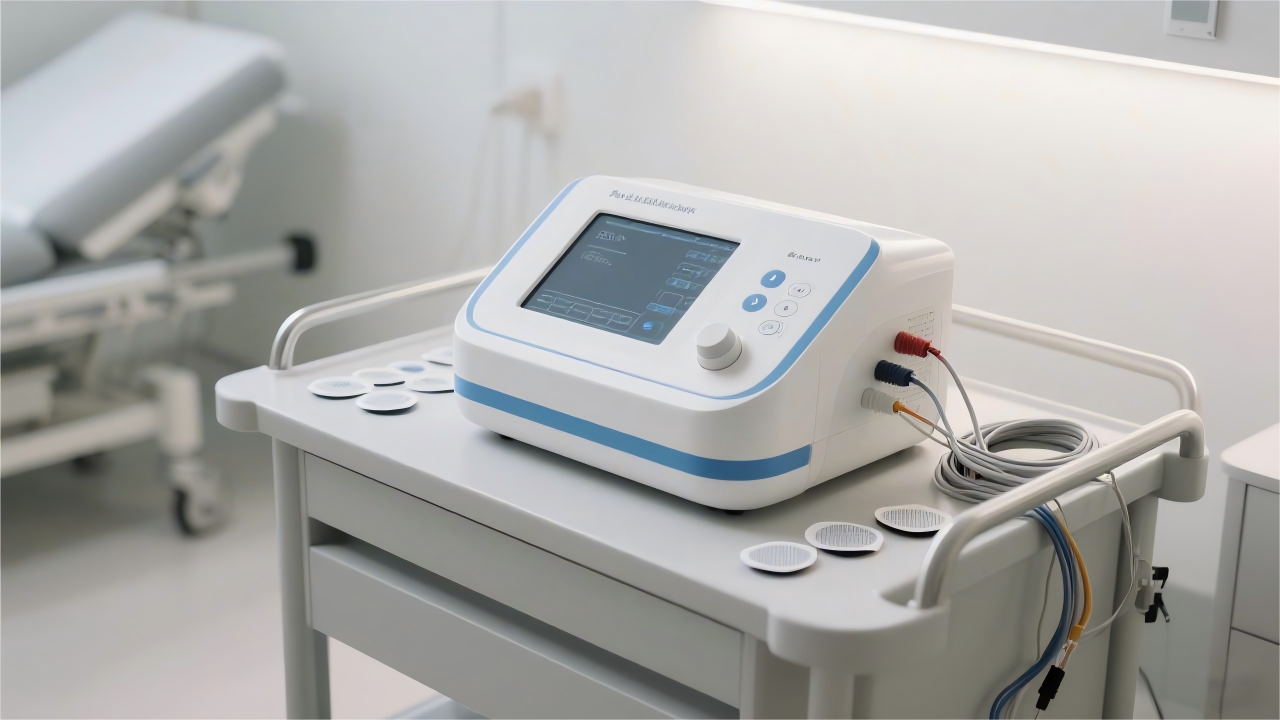
低频治疗仪通常由主机、电极(片 / 夹)、连接线等附件组成,部分产品含配套操作软件。使用1kHz 以下的低频脉冲电流流经人体组织,通过电刺激方式使人体产生电生理和 / 或电化学反应,实现神经肌肉刺激、镇痛等治疗效果,电流形式可包含单向脉冲、双向脉冲、调制脉冲等多种类型。
二、临床用途
用于缓解骨骼肌、关节等部位的疼痛,如颈肩腰腿痛、术后疼痛等;
刺激神经肌肉组织,改善肌肉收缩功能,用于肌肉废用性萎缩、运动功能障碍的康复训练;
改善局部血液循环,促进局部代谢,辅助缓解软组织炎症、肿胀;
缓解肌肉痉挛,放松紧张肌群。
注:若产品结合穴位使用,需按中医器械相关要求界定临床用途,分类编码对应调整。
三、管理类别和分类编码
常规类别
Ⅱ 类医疗器械,分类编码:9 物理治疗器械 - 01 电疗设备 / 器械 - 03 低中频治疗设备
特殊情形
体内低频脉冲治疗仪、用于脑部穴位刺激的低频电刺激治疗仪等高风险品类,按Ⅲ 类管理,分类编码 6826;
结合穴位使用的低频治疗仪,属于中医器械,分类编码20-02-01;
仅作为配件的低频理疗用电极,按Ⅰ 类管理,分类编码 9 物理治疗器械 - 01 电疗设备 / 器械 - 配套配件。
四、注册单元划分
产品注册单元划分以技术原理、结构组成、性能指标、电击防护类型为核心依据,预期用途不作为划分依据,符合《医疗器械注册单元划分指导原则》要求,具体划分规则如下:
不同电击防护类型应划分为不同注册单元,如 Ⅰ 类电击防护和 Ⅱ 类电击防护的低频治疗仪需分开注册;
主要性能指标无法相互覆盖的产品,应划分为不同注册单元,如输出频率范围、脉冲宽度、输出电流限值存在本质差异的型号;
技术原理不同的产品,如单纯低频脉冲治疗仪与低频电磁综合治疗机,应划分为不同注册单元;
结构组成存在核心差异的产品,如含内置软件的智能型与纯硬件基础型、便携式与落地式(机架式),若性能指标无法覆盖,应分开注册;
同一技术原理、防护类型,且核心性能指标可覆盖的不同规格(如不同电极尺寸、输出通道数),可划分为同一注册单元。
五、临床推荐路径
常规路径:免临床评价
符合《低频电疗仪注册技术审查指导原则(2020)》要求,且产品性能指标、临床治疗作用、适应证均在指导原则范围内,无超出常规用途的低频治疗仪,可按要求申请免临床评价,无需开展临床试验。
特殊路径:同品种临床评价 / 临床试验
存在以下情形的,需通过同品种临床评价或开展临床试验:
产品临床用途超出指导原则范围,如用于腹直肌分离治疗、形体恢复等非常规康复用途;
采用新型技术原理、特殊脉冲波形,无同类上市产品可对比;
产品结合多种治疗功能(如低频 + 磁疗),且各功能同时作用于人体,无法拆分评价;
高风险 Ⅲ 类低频治疗仪(如体内低频脉冲治疗仪、脑部电刺激型)。
同品种临床评价要求:需选择与申报产品工作原理、作用部位、输出参数、临床用途基本等同的上市产品,提交对比分析报告及同类产品临床数据。
六、非临床资料要求
非临床资料需全面覆盖产品性能、安全、生物相容性、稳定性等维度,符合国标、行标及指导原则要求,具体如下:
(一)性能指标
所有性能指标需在产品技术要求中明确,且通过注册检验验证,核心指标要求如下:
工作频率:1kHz 以下的单一频率或频段,频率允差 **±10%**;
输出电流:500Ω 负载电阻下,输出电流有效值(r.m.s)不超过50mA(常规低频治疗仪),特殊神经肌肉刺激型按指导原则核定限值;
输出电流稳定性:不同负载(如 200Ω~1000Ω)下,输出电流变化率 **≤10%**;
脉冲参数:明确脉冲宽度(允差 ±15%)、脉冲间隔、占空比等指标,调制脉冲需明确调制方式及参数范围;
输出通道:多通道产品需明确通道间一致性,偏差 **≤10%**;
连续工作时间:整机连续正常工作时间不少于 4h,无性能衰减、故障;
处方程序:明确预设治疗处方的类型、参数设置及适用范围,处方程序运行无异常;
电极要求
自制电极:需符合YY/T 0868-2021《神经和肌肉刺激器用电极》 要求,同时考核均匀性、电阻率、尺寸精度、连接性能、持粘性(粘贴式)、剥离强度(粘贴式)等指标;
外购电极:需选用已取得医疗器械注册证 / 备案凭证的产品,提供供应商资质及产品证明文件。
(二)电磁兼容
符合GB 9706.102-2021《医用电气设备 第 1-2 部分:基本安全和基本性能的通用要求 并列标准:电磁兼容 要求和试验》,需提交电磁兼容注册检验报告,涵盖辐射发射、传导发射、静电放电抗扰度、电快速瞬变脉冲群抗扰度等核心项目,家庭用产品需强化抗扰度指标验证。
(三)电气安全
基础要求:符合GB 9706.1-2020《医用电气设备 第 1 部分:基本安全和基本性能的通用要求》、YY 9706.210-2021 《医用电气设备 第2-10部分_神经和肌肉刺激器的基本安全和基本性能专用要求》,重点考核电击防护、漏电流、绝缘电阻、接地电阻等;
特殊场景:家庭护理环境使用的产品,需同时符合YY 9706.111-2021《医用电气设备 第 1-11 部分:基本安全和基本性能的通用要求 并列标准:在家庭护理环境中使用的医用电气设备和医用电气系统的要求》;如果含肌电反馈,需要满足YY/T 1095-2015 肌电生物反馈仪的要求。
若产品外壳、密封结构有设计变更,需重新评估电气安全性能,必要时补充检验。
(四)量效关系和能量安全
作为能量输出型医疗器械,需提交量效关系和能量安全性研究资料,核心内容包括:
不同治疗参数(频率、电流、时间)与治疗效果的关联性分析,证明参数设置的合理性;
能量安全性验证:证明在正常使用和单一故障状态下,输出能量仅作用于预期靶组织,不会对正常组织造成不可接受的伤害(如皮肤灼伤、神经过度刺激);
明确产品最大输出能量限值,及超量程保护机制的有效性验证数据。
(五)软件和网络安全研究
含内置操作软件、智能控制软件的产品,符合GB/T25000.51-2016《系统与软件工程 系统与软件质量要求和评价(SQuaRE) 第 51 部分:就绪可用软件产品(RUSP)的质量要求和测试细则》;
按《医疗器械软件注册审查指导原则(2022 年修订版)》分级管理,明确软件安全性级别,提交软件描述文档、测试报告、风险管理报告;
含网络连接功能(如蓝牙、Wi-Fi)的产品,需提交网络安全研究资料,包括数据加密、访问控制、防篡改等机制的验证。
(六)生物学研究
产品与人体接触部分(电极、连接线接触端等)需开展生物学评价,符合GB/T 16886 系列标准,核心试验项目如下:
生物学评价总论:GB/T 16886.1-2018;
体外细胞毒性:GB/T 16886.5-2017;
皮肤致敏:GB/T 16886.10-2024;
皮内刺激:GB/T 16886.23-2023;
注:若电极采用已验证的医用级材料(如自吸硅胶电极、海绵电极等),且有同类产品上市数据,可按要求申请部分生物学试验豁免。
(七)清洗、消毒、灭菌研究
针对可重复使用的主机、电极、连接线等部件,需提交清洗、消毒验证资料,核心要求:
清洗验证:采用手动清洗方式,验证清洗方法可有效去除污渍、残留,无微生物滋生;
消毒验证:执行中水平消毒,明确消毒试剂、消毒时间、操作流程,验证消毒效果符合《医院消毒技术规范》;
明确可重复使用部件的消毒最大耐受次数,并提交老化、性能衰减验证数据。
(八)动物实验研究
常规低频治疗仪无需开展动物实验;若为新型技术原理、特殊作用部位的高风险产品(如体内低频脉冲治疗仪),需根据审评要求开展动物实验,验证产品安全性和有效性。
(九)稳定性研究
涵盖环境可靠性、有效期、运输稳定性三方面,需提交完整的验证报告,执行标准如下:
环境可靠性:符合GB/T14710-2009《医用电器环境要求及试验方法》,开展高温、低温、温湿度循环、振动、冲击等试验,验证产品在极端环境下的性能稳定性;
有效期验证:符合GB/T34986-2017《产品加速试验方法》,结合电子元器件老化、材料性能衰减、操作使用磨损等因素,核定产品有效期(整机及配件);
运输试验:符合ASTM D4169《运输容器和系统性能测试标准》、ISTA 2A,开展模拟运输振动、跌落试验,验证包装及产品的运输安全性。
七、其他注册资料要求
风险管理报告:符合ISO 14971要求,全面识别产品使用过程中的风险(如电击、皮肤过敏、过度刺激等),明确风险等级及管控措施,并验证措施有效性;
产品说明书和标签:符合《医疗器械说明书和标签管理规定》,明确适应症、禁忌症、注意事项、操作方法、警示语,核心参数(频率、电流)需清晰标注,禁忌症需包含心脏起搏器佩戴者、孕妇、皮肤破损部位禁用等;
质量管理体系资料:提交 ISO 13485 质量管理体系认证证书,及生产场地、生产设备、检验能力等证明文件;
注册检验报告:委托国家药品监督管理局认可的检测机构(国家级CMA),开展全项目注册检验,同一注册单元需选择典型型号(功能配置最全、性能指标覆盖最广)进行检验。
八、注册流程参考
产品分类界定:若产品存在特殊情形(如结合穴位、体内使用),提前向药监局提交分类界定申请,获取官方确认;
技术资料准备:按本方案要求编制产品技术要求、非临床研究资料、风险管理报告等;
注册检验:送样至认可检测机构,完成全项目注册检验,获取检验报告;
临床评价:按路径准备免临床说明 / 同品种对比报告 / 临床试验资料;
申报提交:通过医疗器械注册电子申报系统(eRPS)向省级药监局提交电子版 + 纸质版注册资料;
技术审评与体系核查:药监局开展资料审评,必要时进行生产场地质量管理体系现场核查;
审批与发证:审评通过后公示,无异议则颁发《医疗器械注册证》(Ⅱ 类)/《医疗器械注册证》(Ⅲ 类)。
注:Ⅱ 类低频治疗仪注册证有效期为 5 年,到期前需按要求申请延续注册;产品技术变更(如性能指标、结构组成)需按变更注册要求申报。
免责声明:本方案基于公开信息和武汉康诺舒科技有限公司的经验编制,具体注册策略需结合产品实际情况和最新法规要求调整。建议在正式启动前咨询专业注册代理机构或CRO公司。本页面部分图片由AI生成,版权归本公司所有,仅供商业使用,禁止转载盗用。