聚焦超声皮肤治疗仪(超声炮)NMPA注册全方案
2025/12/15
大家好!今天为大家详细拆解聚焦超声皮肤治疗仪(俗称超声炮)NMPA注册完整实操方案,从监管定性到上市合规,全流程干货整理,供行业同仁参考。
一、基础信息
1. 产品监管定性
- 产品名称:聚焦超声皮肤治疗仪(俗称超声炮)
- 管理类别:第三类医疗器械(09物理治疗器械),国家药监局审批
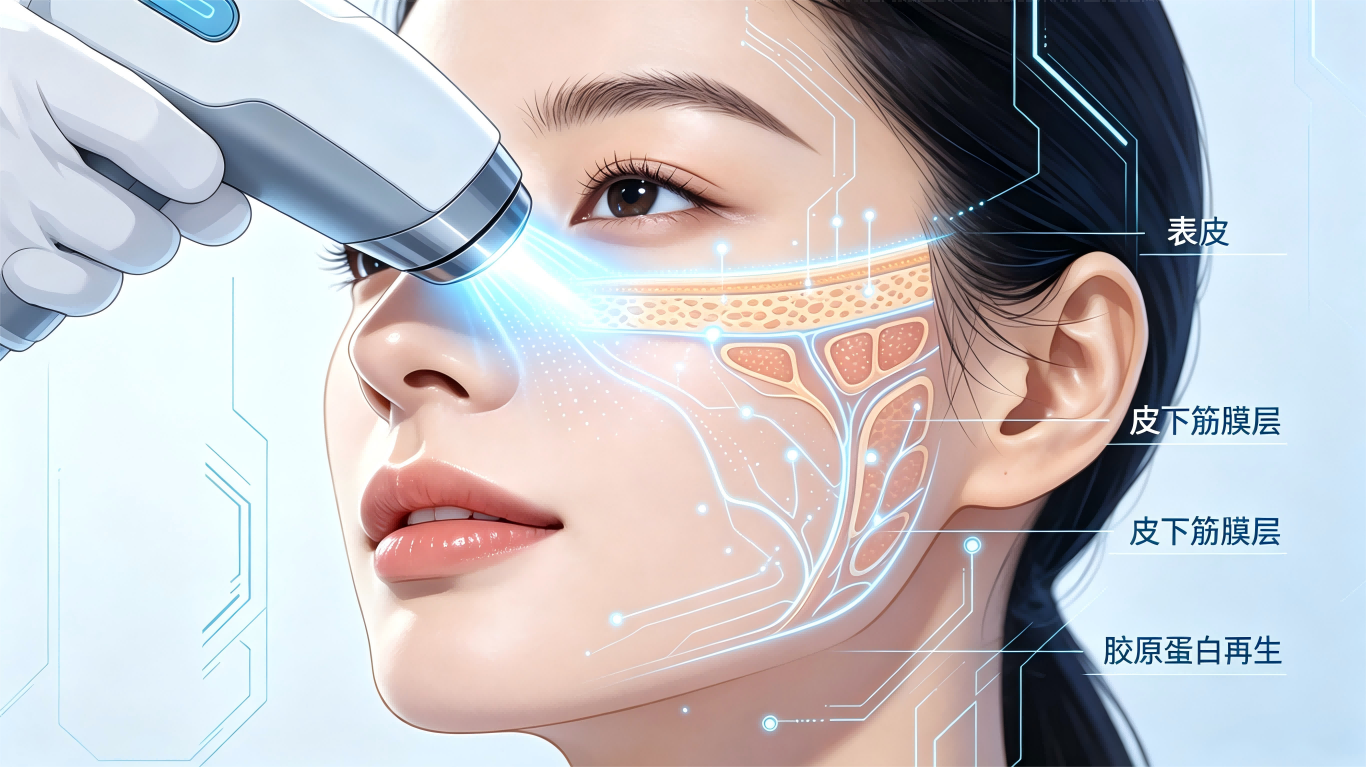
- 分类依据:依据《美容用途超声器械分类界定指导原则》,产品可对皮下筋膜层/真皮层产生可控热凝固变性,用于面部抗衰紧致,高风险严禁二类申报
- 法定适应症:仅限医疗机构内执业医师操作;利用聚焦超声热效应作用皮下组织,改善中下面部、颏下、颈部皮肤松弛
- 使用禁忌:严禁用于眼周、甲状腺、颈动脉、浅表神经区域
2. 执行标准(表格版)
| 标准类别 | 标准编号 | 标准名称 | 适用范围 |
|---|---|---|---|
| 通用电气安全 | GB 9706.1-2020 | 医用电气设备 第1部分:基本安全和基本性能的通用要求 | 整机电气安全、防电击、绝缘强度 |
| 电磁兼容EMC | YY 9706.102-2021 | 医用电气设备 第102部分:电磁兼容 要求和试验 | 传导/辐射骚扰、静电放电、抗扰度 |
| 超声专用安全 | GB 9706.235-2021 | 医用电气设备 第235部分:超声皮肤治疗设备的专用安全和基本性能要求 | 超声声学性能、焦点精度、声强限值 |
| 超声专用标准 | YY 0592-2016 | 高强度聚焦超声(HIFU)治疗系统 | 聚焦超声 |
| 超声专用标准 | YY 0830-2011 | 《浅表组织超声治疗设备》 | 浅表超声 |
| 脚踏开关标准 | YY/T 1057-2016 | 医用脚踏开关通用技术条件 | 专用附件 |
| 生物相容性 | GB/T 16886.1/5/10/23 | 医疗器械生物学评价 第1/5/10/23部分 | 细胞毒性、皮肤刺激、致敏、皮内反应 |
| 风险管理 | GB/T 42062-2022/ISO 14971:2019 | 医疗器械 风险管理对医疗器械的应用 | 全生命周期风险识别、控制、验证 |
| 质量管理体系 | GB/T 42061-2022/ISO 13485:2016 | 医疗器械 质量管理体系 用于法规的要求 | 研发、生产、检验、售后全流程管控 |
| 临床指导 | / | 《超声美容设备临床评价技术指导原则》 | 临床试验设计、疗效与安全性评价 |
3. 整体周期总控
超声治疗仪NMPA注册全流程甘特图(周期:60个月)
立项研发
0-10月
0-10月
非临床+检验
7-22月
7-22月
GCP临床试验
15-46月
15-46月
申报+审评
37-58月
37-58月
获证上市
52-60月
52-60月
0月10月20月30月40月50月60月
- 全流程周期:36~60个月
- 阶段拆分:立项研发(6~10月)→非临床+注册检验(8~12月)→GCP临床试验(12~24月)→eRPS申报+审评核查(6~12月)→获证+上市合规
二、注册前期策划
第一阶段:立项定型+设计开发+质量管理体系搭建(6~10个月)
(一)产品结构与参数锁定
- 整机组成:主机控制系统+多规格治疗手柄(2.0mm/3.0mm/4.5mm聚焦探头)+脚踏开关+表皮实时冷却系统+超声换能器模组+嵌入式主控软件
- 硬性安全参数:超声工作频率、焦点尺寸、SPTA空间峰值时间平均声强上限、脉冲周期、表皮温控阈值、能量双重锁死、超时自动停机、故障断电保护
- 核心红线:严禁预留可私自修改能量的后台通道
(二)全套设计开发输出文件包
- 工程资料:整机三维结构图、电气原理图、声学聚焦结构图纸、线束图纸、模具图纸、装配工艺流程
- 供应链文件:BOM全清单;压电换能器、医用硅胶探头、开关电源、温度传感器、触控屏供方资质+材质符合性报告+进厂检验规范
- 软件全套文档:软件描述文档、需求规格、算法验证报告、版本管理记录、操作日志加密方案(日志留存≥5年)、软件风险分析
- ISO 14971风险管理全套:风险管理计划、风险管理报告(初始风险清单、风险控制措施、验证记录、剩余风险可接受结论报告)
- 研发全过程记录:设计开发立项、设计开发计划、设计开发输入、样机试制、设计开发输出、设计开发评审、验证、确认、设计转换、小批量试产、设计变更、设计开发技术文件
(三)质量管理体系落地
1. 境内生产企业
- 依据GB/T42061:2022/ISO 13485:2016、《医疗器械生产质量管理规范》标准要求建立完整体系文件(质量手册、程序文件、SOP、SIP、管理制度、记录表单)
- 建设7级洁净装配车间、理化实验室、声学测试间;配齐超声声强测试仪、安规综合测试仪、高低温湿热箱、振动跌落试验机
- 体系试运行≥3个月,完成内部审核+管理评审,具备迎接现场核查条件
2. 进口产品要求
- 境外原厂持有有效ISO 13485证书;提供原产国上市自由销售证明
- 国内指定独立法人注册代理人,完成代理人备案,具备售后赔付、不良事件处理能力;外文资料需公证+正规翻译盖章
第二阶段:非临床研究+国家级注册型式检验(8~12个月)
(一)非临床验证全项目清单
- 电气安全(GB 9706.1-2020):防电击、漏电流、绝缘强度、接地连续性、过载保护、急停功能、机械防护
- EMC电磁兼容(YY 9706.102-2021):传导骚扰、辐射骚扰、静电放电、射频辐射抗扰、电快速脉冲、浪涌;重点验证干扰下超声输出、温控锁能不失效
- 超声声学性能(GB 9706.235-2021):焦点位置误差、声功率、SPTA限值、能量重复性、不同深度探头聚焦精度
- 机械可靠性:手柄抗拉抗压、线缆弯折寿命、整机倾倒稳定性、脚踏耐久
- 生物相容性:探头接触皮肤部位执行GB/T 16886,完成细胞毒性、皮肤刺激、迟发型致敏、皮内反应
- 动物组织学试验:大动物皮下分层热损伤验证,确认能量可控,无神经、血管不可逆灼伤,出具第三方动物试验报告
- 稳定性研究:常温长期稳定性、湿热加速老化、模拟运输振动+跌落、包装完整性验证
(二)注册检验硬性流程
- 送检机构:NMPA认可国家级医疗器械检验研究院
- 送检样品:定型样机2~3台;同步提交定稿《产品技术要求》
- 报告要求:CMA+CNAS双资质盖章
- 核心要点:《产品技术要求》为法定质控文件,审评阶段原则不允许修改关键性能指标
第三阶段:临床评价
临床路径:多中心GCP临床试验
- 试验设计:随机、对照、单盲/双盲、多中心
- 试验机构:≥5家具备GCP备案资质三甲医院(医美科/皮肤科)
- 入组样本:总样本≥200例,受试者35~60岁,Fitzpatrick皮肤Ⅰ-Ⅳ型,轻中度面颈皮肤松弛;排除孕妇、瘢痕体质、皮肤破损、神经病史人群
- 随访周期:术后即刻、1个月、3个月、6个月长期安全性随访(缺6个月数据直接驳回)
- 疗效评价终点:三维面部成像量化软组织提升距离、皮肤弹性仪器检测、医师主观评分+受试者满意度量表(FACE-Q)
- 安全性终点:记录红肿、疼痛、水疱、烫伤、局部麻木、色素异常等全部不良事件,统计SAE严重不良事件发生率
- 法定流程:临床试验方案撰写→伦理委员会审批→NMPA临床试验默示许可→入组开展试验→数据锁库统计→出具完整GCP临床试验总结报告;临床试验许可获批后3年内必须启动入组,否则许可失效
第四阶段:eRPS电子申报+全套资料提交(3个月)
(一)完整申报资料目录
- eRPS系统医疗器械注册申请表
- 主体资质:境内企业营业执照+《医疗器械生产许可证》;进口:境外上市证明+代理人营业执照+公证翻译+授权委托书
- 定稿《产品技术要求》+新版注册检验CMA报告
- GB/T42061/ISO 14971全套风险管理资料
- 全部非临床研究报告(安规、EMC、超声性能、生物相容性、动物试验、稳定性)
- 临床评价资料(全套GCP试验档案 / CER同品种比对全套资料)
- 中文说明书+标签、外包装样稿(强制标注禁忌症、治疗禁区、医师操作限制,禁止“家用、溶脂、瘦脸、无创手术替代”夸大表述)
- 软件全套文档+网络安全日志管理说明
- GB/T42061 ISO 13485体系证书+质量手册、程序文件、设计开发、采购、生产、检验、售后全套体系文件
- 资料真实性承诺、缴费凭证、其他补充声明文件
(二)申报操作
- 办理NMPA官方CA数字证书,登录医疗器械电子申报系统eRPS上传加密电子资料
- 形式审查:5个工作日完成立卷受理,缴纳三类注册官方规费;出具《受理通知书》
第五阶段:技术审评+质量管理体系现场核查(6~12个月)
1. 医疗器械器审中心技术审评
- 法定审评时限:90个工作日(不含发补周期);发补后补充审评60个工作日,企业需1年内完成回复,超时终止审评
- 审评要点:
- 标准为新版GB 9706.1-2020、YY 9706.102-2021安规与EMC是否全覆盖
- 超声SPTA声强、温控锁能多重安全机制有效性
- 临床试验设计科学性、样本合规、6个月随访完整性
- 说明书警示是否覆盖烫伤、神经损伤等重大风险
- 软件算法验证、研发与样机一致性
- 常规1~3轮发补,逐项补充试验数据、说明资料
2. 质量管理体系现场核查
- 核查发起:受理后10个工作日内,国家核查中心/省级药监局安排现场检查
- 核查重点:研发设计管控、样机一致性、洁净车间生产条件、来料检验、出厂全项检测、不良事件监测、追溯体系;同步核对检验样机、临床试验样机生产记录真实性
- 核查结论:通过/整改复核/不通过;不通过直接终止注册流程
3. 行政审批
技术审评+体系核查双通过后,NMPA行政审批20个工作日出具审批结论
第六阶段:获证+上市后全生命周期合规管理
1. 发证信息
下发《第三类医疗器械注册证》,有效期5年;到期前6个月提交延续注册
2. 上市前置资质
境内企业必须取得《医疗器械生产许可证》;委托生产需完成委托生产备案;进口产品代理人完成年度备案
3. 常态化强制义务
- 建立不良事件上报系统,按时提交定期安全性更新报告PSUR
- 每年提交《年度产品质量回顾》
- 关键元器件、结构、软件算法变更必须走变更注册,禁止私自改动
- 线上线下宣传严格匹配注册适应症,严禁违规夸大
- 随时接受省级、国家级飞行检查
三、技术审评注意事项
- 标准红线:所有文件禁止出现旧版YY 0505-2012,必须统一更新参考GB 9706.1-2020、YY 9706.102-2021、GB 9706.235-2021
- 分类红线:深层聚焦超声抗衰严禁申报二类,分类界定错误直接驳回
- 安全红线:缺少表皮实时温控+能量硬件锁死+软件超时停机三重保护,必发补;SPTA声强超标一票否决
- 临床红线:单中心、样本不足、缺失6个月随访数据不予认可
- 宣传红线:说明书/电商页面禁止“居家使用、溶脂、瘦脸、微创手术替代、无创除皱”超范围描述
- 体系红线:现场核查研发记录、批生产记录缺失、数据不一致,直接不予通过
四、进口超声炮额外专属要求
- 境外生产场地可被NMPA安排境外现场核查
- 全套外文技术资料、临床报告需公证处翻译盖章
- 代理人必须具备独立民事赔偿能力,不可仅挂靠资质
- 原产国上市证明需经使馆公证确认有效性