重磅 | FDA 正式发布人因信息指南,医疗器械出海必看!
2026/6/1
重磅 | FDA正式发布人因信息指南,医疗器械出海必看!
2026 年 5 月 29 日,美国 FDA 正式发布《医疗器械上市申请中人因信息内容指南》(Content of Human Factors Information in Medical Device Marketing Submissions)终版指南,为 510 (k)、De Novo、PMA 及 HDE 申请中的人因工程(HF)资料提交划定清晰标准,标志着医疗器械人因合规从 “可选加分项” 变为 “核心必选项”。
一、指南核心意义:从 “模糊要求” 到 “精准合规”
这份指南是 FDA 对 2022 年 12 月修订版草案的最终落地,核心价值在于建立风险导向的人因信息提交框架,彻底解决过往企业 “不知提交什么、不知提交多少” 的痛点。
核心目标:确保医疗器械用户界面设计能最大限度消除或减少使用错误,避免因操作失误导致的伤害或疗效降低,直接关联产品安全与有效性核心证据。
定位补充:作为 FDA《医疗器械人因与可用性工程应用指南》的配套文件,不替代原有要求,而是明确落地细则,形成 “过程指导 + 提交规范” 的完整闭环。
行业影响:统一全球医疗器械人因合规标准,提升 FDA 审查效率,减少发补概率,同时倒逼企业将人因工程融入全研发周期。
二、对在申 / 待申企业的关键影响
1. 提交要求:三级风险分类,精准匹配资料
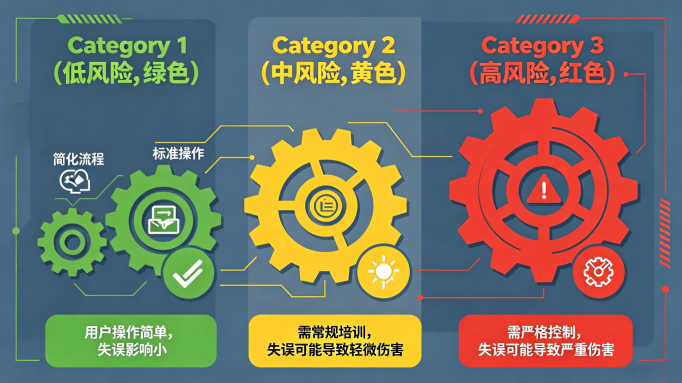
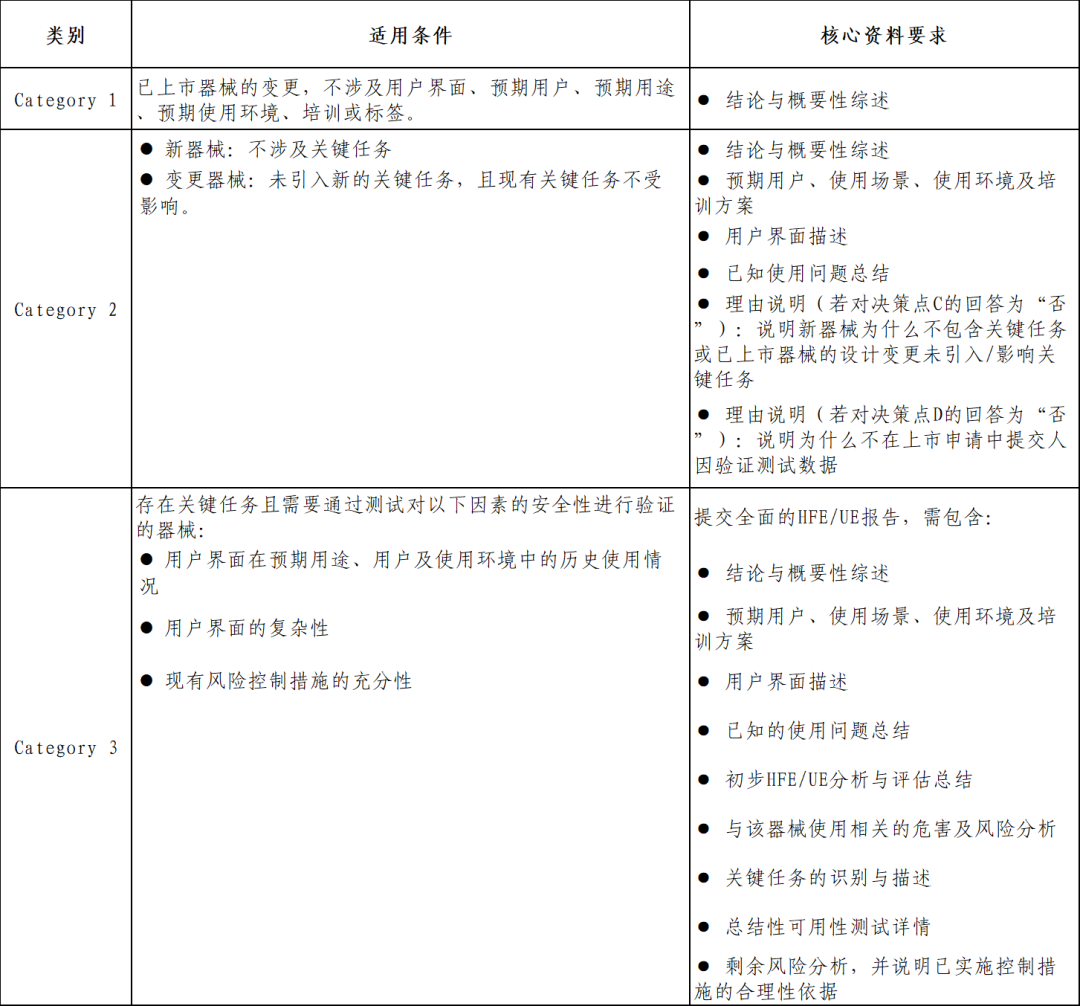
指南首次明确三大风险分级提交路径,企业需根据产品风险等级提交对应人因资料,避免 “一刀切”:
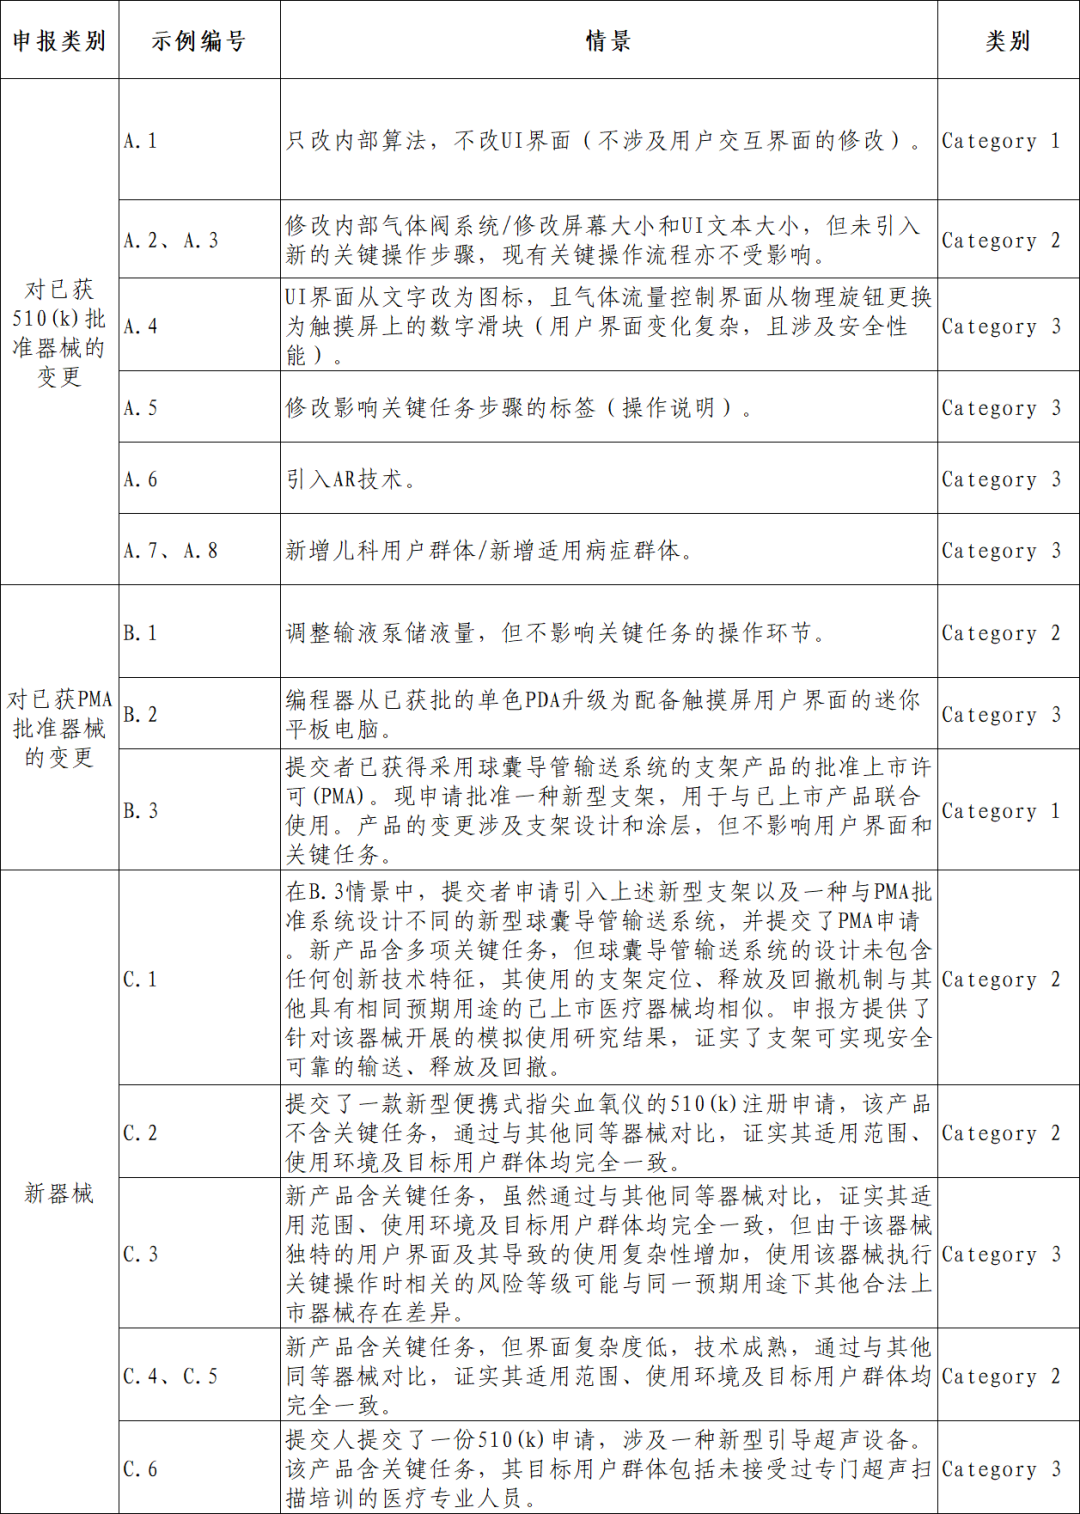
Category 1(低风险):无新增关键任务、UI 无变更或仅微小调整,简化提交,仅需说明风险分析及无新增风险的理由。
Category 2(中风险):有新增 / 变更关键任务,但 UI 成熟、有安全使用历史,核心提交:关键任务清单、使用风险分析、风险控制有效性说明。
Category 3(高风险):全新 UI、复杂界面或有已知使用风险史,全面提交:完整人因验证测试报告、特殊用户群体(如儿科)数据、剩余风险评估。
2. 时间窗口:60 天过渡期,8 月 1 日正式执行
过渡期(发布日 - 8 月 1 日):在审申请及 8 月 1 日前提交的申请,不强制要求符合新指南,但主动提交符合要求的资料可加速审查。
正式执行(8 月 1 日后):所有新申请必须严格按三级分类提交人因资料,否则直接发补,延误上市周期。
3. 成本与周期:合规更清晰,长期降本增效
短期:需梳理现有研发资料,补充风险分级评估,初期需投入人力适配新要求。
长期:明确的提交模板(含报告大纲、示例)减少无效测试与资料冗余,避免因资料不符导致的多次发补,缩短审查周期、降低合规成本。
4. 研发逻辑:人因工程前置,融入全生命周期
指南强调人因风险分析需贯穿研发全程,而非仅作为上市后补充材料:
早期:识别关键任务、潜在使用风险;
中期:通过可用性测试优化 UI 设计;
后期:提交完整人因证据,证明产品对用户友好、使用安全。
三、企业行动建议:三步快速适配新指南
立即自查:梳理产品 UI 变更、关键任务清单,按指南标准完成风险分级(Category1/2/3)。
资料补全:对照指南附录模板,补充使用风险分析(URRA)、关键任务验证数据,优先复用已有合规数据,避免重复测试。
流程升级:将人因工程要求嵌入研发流程,从 “事后补资料” 转为 “事前控风险”,适配 FDA 全周期合规逻辑。
结语 对国内出口企业的影响
这份指南的发布,既是 FDA 强化医疗器械安全监管的重要举措,也是中国企业出海美国市场的关键合规信号。提前布局、精准适配,不仅能规避审查风险,更能通过优化用户体验提升产品核心竞争力。 新规落地对国内医疗器械出海企业影响深远。过去很多企业将人因资料当作可有可无的补充材料,甚至直接省略,今后此模式将彻底行不通。无论是全新注册还是产品变更,都必须根据指南中划分的类别向FDA提交人因资料,其中Category 2类别的器械需要进行关键任务论证说明等工作,Category 3类别的医疗器械,必须开展总结性可用性测试并提交完整的HFE/UE报告,无法再以简化说明、笼统概述的方式申报。人因资料缺项、逻辑不符、报告结构不达标,将直接导致发补、延长审评周期,严重时甚至面临退审风险,倒逼企业建立全流程人因合规体系。