办了欧盟 CE,为什么出口还要 FSC?医疗器械出口销售证明的国别差异与认证链条
2026/10/23
CE 和 FSC 从来不是同一件事,也不是可以互相替代的两件事。前者是技术合规的合格评定结论,后者是主权国家对产品合法上市的行政背书。进口国的注册审评人员,把这两份文件当作两个独立的必填项,而不是二选一。
这篇文章把三条出具链、七个常见陷阱、两种认证路径拆开讲清楚。文中整理的各国口径,来自武汉康诺舒科技在协助企业梳理出口文件时的实际案例,以及各国主管当局的公开办事指南。最容易被忽略的一点是:欧盟成员国出具的 FSC,在要求"原产国出具"的市场里同样会被拒。
一、先分清:CE 和 FSC 证明的根本不是同一件事
| 对比维度 | CE 证书 / 符合性声明 | FSC(自由销售证明 / 出口销售证明) |
|---|---|---|
| 出具主体 | 公告机构(Notified Body)或制造商自我声明 | 国家或地区的主管当局(政府部门) |
| 法律性质 | 第三方合格评定结论 | 行政公文,政府背书 |
| 证明内容 | 产品符合 MDR/IVDR 等技术法规要求 | 该产品在出具国合法上市、可自由销售 |
| 是否涉及技术审核 | 是,审技术文件、体系、临床评价 | 否,只核对注册状态与证书有效性 |
| 有效期 | 证书 5 年(需维持监督审核) | 通常 1–2 年,且进口国常另设"新鲜度"要求 |
| 能否互相替代 | 不能 | 不能 |
用一个不太严谨但好记的类比:CE 是体检报告,FSC 是户籍证明。 体检报告证明你身体健康,户籍证明证明你这个人真实存在、在本地有合法身份。拿着体检报告去办户口,对方不会认。
在医疗器械领域,这个区别还要更尖锐一些,因为 CE 体系里"发证的人"往往不是政府。
二、为什么 CE 证书替代不了 FSC
1. CE 证书的出具方是公告机构,不是政府
IIa 类以上医疗器械的 CE 证书,由成员国指定的公告机构签发。公告机构是受监管的第三方机构(有的是 TÜV 这类认证公司,有的是半官方机构),不是政府部门。
这意味着 CE 证书不具备"政府间互信"的属性。进口国监管机构如果要接受一份外国文件,通常需要出具方是该国的政府机关——因为政府之间的背书可以追责,而第三方机构的背书在国际行政法上很难直接采信。
2. I 类产品根本没有 CE 证书
这一点常被忽略。I 类非灭菌、无测量功能的器械,走的是自我声明路径:制造商自己出具符合性声明(DoC),在 EUDAMED 完成注册,贴上 CE 标志即可上市,全程没有公告机构参与,也就没有一张叫"CE 证书"的纸。
这类产品出口到要求 FSC 的国家时,企业手里只有 DoC。而 DoC 是企业自己写的,进口国不可能凭这个放行。此时成员国主管当局出具的 FSC 就成了唯一能提供政府背书的文件——这也是为什么 I 类产品对 FSC 的依赖度反而比 III 类更高。
3. 进口国只能依赖两类信号
一个中东或非洲国家的药监部门,没有能力去审核一份中文写的技术文档,也没有能力核查中国工厂的质量体系。它能依赖的只有两类信号:
- 信号一:参考国的准入 —— 这个产品已经通过了欧盟、美国、日本、澳大利亚、加拿大等它信任的监管体系的审评(CE、510(k)、PMA 等);
- 信号二:原产国政府的背书 —— 这个产品在原产国是合法上市的,不是只供出口的"影子产品"。
这两个信号是并联关系,不是串联关系。CE 满足信号一,FSC 满足信号二,缺一个都不行。
4. FSC 的反欺诈功能
FSC 还有一个不写在法规里、但监管者心里很明确的作用:防"影子产品"。
历史上确实存在专门为出口生产的降级版本——在当地不注册、不上市、不承担售后责任,出了事找不到主体。FSC 的核心证明事项是"该产品在出具国已获准上市销售",这就把产品绑回了出具国的监管体系:既然你在本国能卖,那出了事我能通过政府渠道找到你。
这也解释了为什么进口国常常坚持"FSC 必须由原产国出具"——第三国出具的证明,绑不住原产国的制造商。
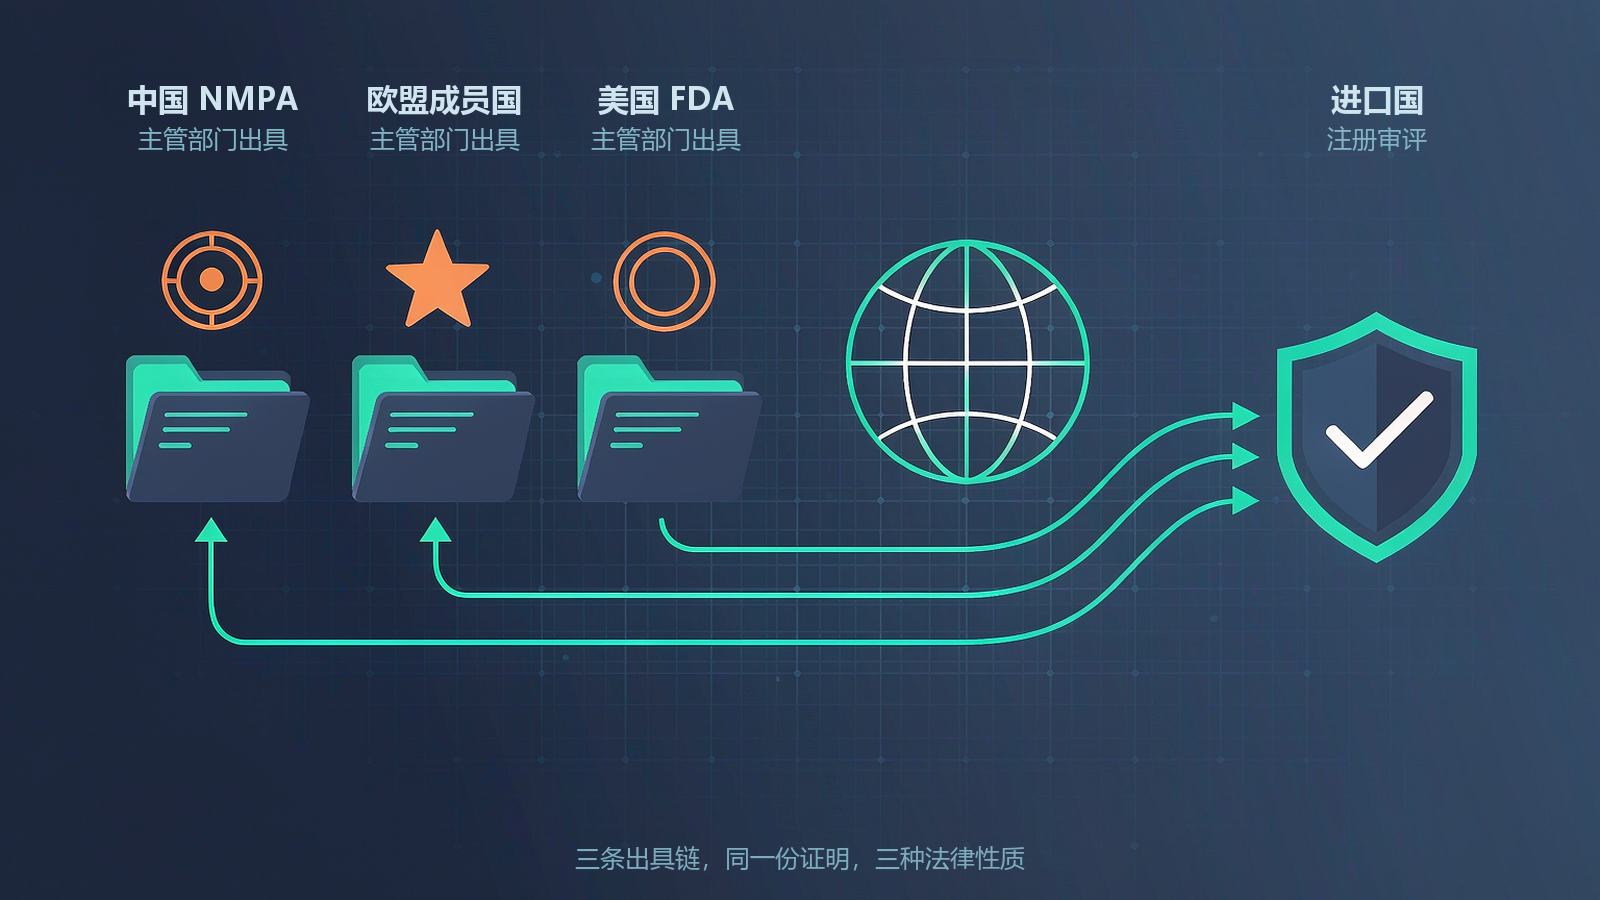
三、FSC 由谁出:三条链,三种法律性质
3.1 中国链:省药监局《医疗器械出口销售证明》
中国的出口销售证明,不是国家药监局统一出,而是由企业所在地的省级药品监督管理部门出具。这一点经常被误解,很多企业第一反应是去国家局,结果被告知要找省局。
需要特别注意:这项制度在 2026 年 5 月 1 日刚换了新版规则。国家药监局 2025 年 12 月发布的《医疗器械出口销售证明管理规定》自 2026 年 5 月 1 日起施行,2015 年第 18 号通告同时废止。新规最重要的变化,是把证明拆成了两类:
| 出口销售证明(I) | 出口销售证明(II) | |
|---|---|---|
| 适用产品 | 已在中国境内注册或备案的医疗器械 | 未在中国境内注册或备案的医疗器械 |
| 申请人 | 医疗器械注册人、备案人 | 拟出口产品的实际生产企业 |
| 证明事项 | 该产品已准许在中国境内生产和销售 | 该产品在中国境内按医疗器械管理但未注册/备案,生产企业具备符合 GMP 的生产条件 |
| 关键材料 | 注册证/备案凭证 + 生产许可证/生产备案(生产地址须一致) | 生产许可证/备案凭证 + 生产范围涵盖该产品子目录的说明 + GMP 符合性说明或佐证 |
第(II)类的设立是一个实质性突破。 旧规(2015 年第 18 号通告)的口径是:只有已取得注册证书及生产许可证、或已办理备案及生产备案的,才可以出具。换句话说,"境内没注册证就出不了出口销售证明"曾经是纯出口型企业和代工企业长期卡住的地方——产品全部销往海外,没有必要在国内注册,但进口国又要中国政府的 FSC。新规给了这类企业一条合法路径:不再要求证明"已上市",改为证明"按器械管理 + 生产条件合规"。
几个操作细节:
- 有效期不以固定年限计,而是不超过申报材料中各类证件最先到达的截止日期;第一类医疗器械的出口销售证明有效期不超过 3 年。
- 办理时限最长 20 个工作日,现场检查和企业整改时间不计入。
- 电子证明与纸质证明具有同等法律效力,这一点对后续做认证很关键(下文会讲为什么)。
- 省级药监部门需在证明信息产生后 7 个工作日内公开,15 个工作日内报送国家局信息中心,所以进口国可以联网核验真伪。
- 证书编号是统一规则:中文由「省份简称 + 药监械出 + 4 位年份 + 6 位流水号」组成,英文编号以
No.MD起头,接省份二位字母码、年份和流水号。
还有一个容易被忽略的定性:药监部门多次明确,出口销售证明属于服务性事项,不是许可事项,与产品通关没有直接关系。它的作用是满足进口国的行政要求,不是中国的出口许可。理解这一点,就不会把"这份证办不下来"误判成"产品不能出口"——这是两件不同的事。
一个高频实务痛点:中国证书的英文标题和进口国要的 "Certificate of Free Sale" 并不是同一个名字。
这一点有官方口径。北京市药监局在答复企业咨询时明确写过:医疗器械产品出口销售证明的英文全称为 "PEOPLE'S REPUBLIC OF CHINA CERTIFICATE FOR EXPORTATION OF MEDICAL PRODUCTS",并提醒申请人"需核实与您所需要的 Free Sales Certificate 是否为同一文件"。
也就是说,连出具机关自己都建议企业先去和进口国确认措辞是否对得上。实务中确实有相当一部分退单,与被拒的国家关系不大,纯粹是因为证书标题里没有 "Free Sale" 这四个字。遇到这种情况,通常有三条解法:请出具机关另出一份英文说明函;用证书正文中"准许在中国境内生产和销售"的表述做解释;或者干脆改走欧盟成员国 CFS 的参考国路径。
3.2 欧盟链:成员国主管当局,法律依据是 MDR 第 60 条
欧盟委员会不出 FSC。 原因是欧盟没有统一的器械注册制度,注册和监管权在成员国手里。MDR 第 60 条(体外诊断对应 IVDR 第 55 条)只是提供了一个法律基础:成员国主管当局应当事人请求,出具证明该器械在其境内合法上市的证书。
实际出具机关是各国的主管当局,各国口径差异很大:
| 国家 | 出具机关 | 备注 |
|---|---|---|
| 德国 | 各州主管机关(以巴伐利亚为例:活性器械归州卫生与食品安全局,非活性器械归州政府) | 需提交 DoC、公告机构证书作为可上市证明;费用按法定费率,量级约 130–600 欧元 |
| 奥地利 | BASG(联邦卫生安全局) | 单次申请最多 500 个产品;有效期最长 2 年;MDR 器械与 IVDR 器械必须分开申请 |
| 斯洛文尼亚 | JAZMP | 收到完整申请后 30 日内出具 |
| 罗马尼亚 | ANMDMR | 需先缴费再登记申请 |
| 荷兰 | IGJ | — |
| 比利时 | FAMHP | — |
| 爱尔兰 | HPRA | — |
| 意大利 | 卫生部 | — |
| 西班牙 | AEMPS | — |
| 波兰 | URPL | — |
| 捷克 | SÚKL | — |
最关键的一条门槛:绝大多数成员国要求申请人在该国境内有营业场所。奥地利 BASG 的表述是"CFS 只能由制造商或设在奥地利的授权代表申请";斯洛文尼亚 JAZMP 更明确——制造商或授权代表两者都须在斯洛文尼亚境内设立;罗马尼亚要求授权代表设在罗马尼亚。
这就带来一个结构性问题:中国制造商要拿到欧盟成员国的 FSC,必须通过当地的欧盟授权代表(EC Rep)或欧盟子公司申请。
于是欧盟 FSC 上会出现这样的组合:制造商一栏写的是中国公司,出具机关是德国、奥地利或斯洛文尼亚的政府部门。 这份文件同时具备两个属性——"欧盟政府背书"和"非原产国出具"。
这两个属性,是理解后面所有问题的钥匙。 它既是通行证,也是某些市场的拒收理由。
3.3 美国链:FDA 的出口证明
美国由 FDA 通过出口证明体系出具,常见类型是 Certificate to Foreign Government(CFG,致外国政府证明书),部分场景下出具 Certificate of Free Sale。注意 CFG 的前提是产品已在美国上市(已获 510(k) 许可或 PMA 批准),未在美国上市的产品走 Certificate of Exportability 路径,性质不同。
对大多数出口企业来说,如果产品只做了 CE 没做 FDA,美国这条链是走不通的——这也是很多企业选择欧盟 FSC 而非美国 CFG 的现实原因。
四、为什么有了 CE,进口国还是要 FSC
按重要性排序,有四层原因。
第一层:法规清单里,FSC 是独立必备项。 多数国家的医疗器械注册卷宗目录里,"原产国主管当局出具的 FSC"和"参考国准入证明(CE/FDA)"是两个并列的条目,不是一个可以替代另一个。审评人员按清单勾,缺一项就是资料不全。
第二层:参考国制度把中国排除在外。 不少中东、非洲、东南亚国家的法规里有一套"参考国(Reference Country)"名单,通常以欧美日澳加为核心。中国虽然是 IMDRF 成员国,但进入这些国家参考国清单的还很少。 结果就是:即使产品在中国有注册证、有中国 FSC,在只认参考国的市场里也不构成准入依据。
第三层:监管能力决定了对"政府背书"的依赖度。 监管体系成熟的国家(如欧盟内部)可以自己做技术审评,不需要 FSC;监管资源有限的国家只能依赖政府间信任,FSC 的权重就特别高。
第四层:责任可追溯。 FSC 上有制造商名称、地址、产品型号,一旦出现不良事件,进口国监管部门可以据此追溯到具体主体并要求出具国协助。这是 CE 证书做不到的。
五、欧盟成员国 FSC 的七个坑
坑 1:申请人资格不是"谁都能申请"
如上所述,需要在成员国有营业场所。中国厂商的实际做法是通过欧盟授权代表申请。这里有两个衍生问题:一是并非所有授权代表都愿意代为申请 FSC(涉及额外责任),签约前要确认服务范围;二是 FSC 上的"申请人"是授权代表,某些进口国会追问申请人与制造商的关系,需要一并提供授权书。
坑 2:FSC 只证明"可上市",不做技术审核
斯洛文尼亚 JAZMP 的表述最精确:证书确认的是"制造商或授权代表在该国有注册营业场所,且该器械带 CE 标志可以在欧盟上市"。它不审技术文件,也不对产品有效性做任何评价。 这意味着两件事:一是 FSC 出得快、门槛低;二是FSC 不能替代任何技术性证明,进口国该要的技术文档一样要。
坑 3:单次申请有产品数量上限
奥地利 BASG 规定单次申请最多覆盖 500 个产品,超出要拆成多份申请。产品线宽的企业(比如做敷料、耗材的)很容易撞到这个上限,导致同一批证书的有效期不一致,后续管理会变复杂。
坑 4:有效期与"新鲜度"是两件事
成员国签发的 FSC 本身有效期通常是 1–2 年(奥地利明确最长 2 年)。但进口国往往另有一条"新鲜度"要求:证书签发日必须在提交申请前的 6 个月内、12 个月内或 2 年内,各国不同。
实践中最常见的退单原因之一,就是证书本身没过期,但超过进口国要求的"新鲜度"期限。比如某些国家要求 CFS 签发不超过 6 个月,而企业的 FSC 是 10 个月前签的,虽然证面有效,仍被要求重新出具。
坑 5:语言与产品名称的一致性
FSC 通常只用出具国语言,或者本国语言加英文。进口国注册用的产品名称往往是当地语言(阿拉伯语、西班牙语、越南语等),需要翻译并做认证。
更麻烦的是名称不一致:欧盟 FSC 上写的是欧盟市场的商品名(Trade Name),而进口国注册申请用的是通用名称(Generic Name)或当地注册名。审评人员逐字核对,对不上就退。这类问题占比很高,而且纯属文件管理问题,与技术无关。
坑 6:MDD 过渡期器械要额外材料
如果产品还在用 MDD 证书走过渡期(MDR 第 120 条),申请 FSC 时除常规材料外,通常还要提交:制造商关于符合过渡期条件的自我声明、符合 MDR 第 10(9) 条的质量体系证明、以及与公告机构存在书面协议的确认函(含覆盖器械清单)。奥地利 BASG 对此有明确要求;若后两项暂时拿不到,证书只能按缩短的有效期出具,且有效期限制在过渡期截止日。
坑 7:系统与手术包不能出 CFS
奥地利 BASG 明确:系统(System)和手术包(Procedure Pack)不能签发 CFS,必要时只能出具一份收费的官方确认函,用于向第三国主管当局说明情况。做组合包产品的企业要提前规划,不能指望一份 FSC 覆盖所有 SKU。
六、中国出口销售证明的适用边界
两个新变化要说清
变化一:I 型与 II 型的分野。 见前文表格。核心是:境内已注册的产品出(I)型,未在境内注册的纯出口产品出(II)型。(II)型证明的是"按器械管理 + 生产条件合规",不是"已上市",这一点在提交给进口国时要说清楚,否则容易被质疑证明力不足。
变化二:有效期规则。 旧规的口径是所有产品一律"最长不超过 2 年",同时不得超过证件最早到期日;新规取消了统一的 2 年上限,只保留"不超过证件最早到期日"这一条约束,另明确第一类医疗器械的证明有效期不超过 3 年。
这个规则更严谨,但对企业意味着:注册证快到期时申请 FSC,拿到手的有效期会非常短,可能只有几个月。所以证书续期和 FSC 申请要排好顺序,先续证再申请 FSC。
哪些市场认中国 FSC
判断方法比记名单可靠得多:去看进口国注册指南里 FSC 那一栏的原文措辞。
- 如果写的是 "issued by the competent authority of the country of origin"(原产国)→ 中国出,中国是原产国,走得通。
- 如果写的是 "issued by the competent authority of a reference country"(参考国)→ 中国不在名单里,必须欧美日澳加出。
- 如果写的是 "country of origin or reference country"(原产国或参考国)→ 两条路都行,这是最宽松的一类,可优先选中国 FSC(成本最低、周期最短)。
按经验分布:南亚、东南亚部分国家、中亚部分国家、部分非洲和南美国家接受中国 FSC;把参考国限定为欧美日澳的中东国家,基本只认欧盟成员国或美国的证明。
不要凭印象判断,也不要照抄同行的说法。 同一地区不同国家的口径可以完全不同,而且会随法规修订变化。以进口国主管当局当期发布的注册指南和受理窗口的答复为准。
七、最隐蔽的陷阱:当进口国要求"原产国"FSC
这是整篇文章最值得记住的一段。
产品在中国生产,原产地就是中国。那么德国、奥地利、斯洛文尼亚出具的 FSC,从法理上说是"第三国出具的证明"。
于是在只写 "country of origin" 的市场里,欧盟 FSC 会被拒——理由很直白:"这不满足我们对原产国的要求。"
很多企业的困惑就出在这里:
- 只拿中国 FSC,在要求"参考国"的市场被拒;
- 只拿欧盟 FSC,在要求"原产国"的市场被拒;
- 两边都拿,成本翻倍,但确实是最稳的做法。
所以要先判断进口国属于哪一类,再决定出哪国的 FSC。 三类要求要分清楚:
| 指南措辞 | 实质要求 | 应对 |
|---|---|---|
| 原产国(country of origin) | 必须中国出具 | 中国省药监局出口销售证明(I 或 II 型) |
| 参考国(reference country) | 必须欧美日澳加等出具 | 欧盟成员国 FSC(经 EC Rep 申请)或 FDA CFG |
| 原产国或参考国(or) | 二者皆可 | 优先中国 FSC,成本最低、周期最短 |
还有一类更复杂的情形:某些国家要求"FSC 由产品已上市的国家出具",而不问原产国。这时如果产品只在中国注册、在欧盟只是贴 CE 标志没有实际销售,欧盟 FSC 的证明力也会被质疑——因为证书本身只说"可上市",不说"已上市"。
这三类措辞的差别,决定了整个出口文件包的架构。 建议在立项阶段(而不是等客户催单时)就把目标市场的原文条款调出来,逐字确认。
八、海牙认证与使馆认证:两种路径,两个量级
拿到 FSC 之后,还有一道关:这份中国出具的公文,进口国怎么确认真伪?
两条路:海牙认证(Apostille)、领事认证(俗称"双认证")。
法律依据不同
- 海牙认证:依据 1961 年《取消外国公文书认证要求的公约》。核心是缔约国之间互相取消使领馆认证环节,改由文书出具国的主管机关签发"附加证明书"(Apostille),对文书上的印鉴、签名真实性做确认。
- 领事认证:非缔约国之间沿用。通用流程是"涉外公证或贸促会认证 → 外交部认证 → 进口国驻华使领馆认证"。要注意并非所有文书都要先做公证:行政机关出具的公文(如出口销售证明)通常可直接进入外交部认证环节,商业文书才需要先经公证或贸促会认证。
中国 2023 年的重大变化
中国于 2023 年 3 月 8 日加入该公约,公约于 2023 年 11 月 7 日对中国生效。从那天起,中国送往其他缔约国使用的公文书,只需办理附加证明书,不再需要走"外交部 + 使领馆"的双认证。
具体数据对比很有说服力:
| 附加证明书(海牙) | 领事认证(双认证) | |
|---|---|---|
| 办理环节 | 一步式 | 三步:公证/贸促会认证 → 外交部 → 使领馆 |
| 时间 | 通常 5–7 个工作日 | 平均约 20 个工作日,部分国家更久 |
| 费用 | 标准收费 515 元/份(不含翻译费,以当期公布为准) | 几百至数千元/份,个别使领馆按合同金额比例收费 |
| 签发机关 | 外交部;受委托的省级外办、部分市外办 | 外交部领事司 + 进口国驻华使领馆 |
| 核验方式 | 可在线核验 | 无统一在线核验 |
中国签发的附加证明书是贴纸形式,加贴银色国徽印鉴,可在领事服务系统在线核验真伪。
对医疗器械出口的实际意义:出口销售证明、ISO 证书、授权书、企业自我声明这几类文书,都在可办附加证明书的范围内。已有地方贸促会的统计显示,医疗器械是办理附加证明书的主要行业之一,目的国包括巴西、墨西哥、哥伦比亚、厄瓜多尔、巴拿马、沙特、印尼、土耳其等。
怎么判断该办哪一种
第一步:查该国是否为公约缔约国。 海牙国际私法会议(HCCH)官网有实时的缔约国状态表,还能查到该国是否对中国的加入提出异议。目前缔约国一百多个,涵盖欧盟各国、美国、日本、韩国、澳大利亚等主要贸易伙伴。
第二步:查进口国药监部门当期要求。 这一步不能省。原因有两个:
- 缔约国身份 ≠ 该国药监部门一定接受附加证明书。 有些国家虽然加入了公约,但其药品监管部门的受理规则里仍写着"需经使馆认证",属于内部规定未同步更新。这种情况必须以受理窗口的答复为准。
- 有些国家要求文件"专用于本国",即一份 FSC 的认证只能用于一个国家,不能复用。
第三步:确认文件形态。 附加证明书通常要求对原件办理。中国出口销售证明现在是电子证明与纸质同等效力,但做认证时仍可能需要纸质件,要提前和出具机关确认能否提供纸质版。
三个容易踩的细节
- 认证只证明签章真实,不证明内容真实。 附加证明书和领事认证都不对文件内容做任何背书。进口国如果对内容有疑问,仍会直接向出具国主管当局核实——这也是中国出口销售证明必须联网可查的原因。
- 翻译件也要一并处理。 多数国家要求非本国语言的文书附翻译件,且翻译件本身可能需要公证或认证。翻译费不在 515 元里。
- 认证不改变有效期。 一份快过期的 FSC,做完认证还是快过期。认证要花 1–2 个月的话,务必倒排时间。
九、八个最常见的退单原因
按实际发生频率排序:
- FSC 超过进口国的"新鲜度"期限(证面有效,但签发日太早)。
- 产品名称或型号与注册文件不一致(欧盟商品名 vs 当地注册名;型号大小写、连字符差异)。
- 制造商名称地址与注册证不一致(企业迁址、更名后没同步更新所有文件)。
- FSC 覆盖型号不全(新增型号没重新出证,用旧证硬顶)。
- 出具国不对(该出原产国的出了参考国,或反之)。
- 缺认证,或认证类型错(该办使馆认证的办了附加证明书)。
- 申请人主体与制造商不一致且无授权链(贸易商申请,但拿不出完整授权书)。
- 证书已失效但未被发现(中国新规下,注册证被注销会导致对应出口销售证明自动失效,且会在官网公示作废,进口国一查即知)。
其中第 3 项和第 8 项在新规下风险上升——因为证明信息会被公示,进口国可以联网核验,过去那种"用旧证应付"的空间基本没有了。
十、给出口企业的操作建议
1. 立项阶段就查 FSC 条款,不要等客户催单。 把目标国注册指南里 FSC 那一栏的英文原文抄下来,逐字判断属于"原产国""参考国"还是"两者皆可"。这一步决定了后面所有文件的架构。
2. 建一张"证书矩阵"表。 字段至少包括:产品、型号、目标国、需要的 FSC 类型、出具机关、签发日、有效期、进口国新鲜度要求、认证方式、认证完成日、下次续期提醒。这张表能避免 80% 的低级退单。
3. 欧盟 FSC 至少提前 3 个月启动。 卡点在授权代表配合和主管当局的排队,不在文件本身。第一次申请还要预留确认申请人资格的时间。
4. 中国出口销售证明注意两个顺序。 先续注册证再申请 FSC(否则有效期被压缩);先确认产品属于(I)型还是(II)型(决定材料清单完全不同)。
5. 认证环节预留 4–8 周。 海牙路径 5–7 个工作日,但加上翻译、快递、预约,实际 2–4 周;使馆认证 3–8 周,部分国家还要预约排期。
6. 保留"双套原件"。 一套专供认证(含使馆认证),一套日常商务使用。使馆认证会占用原件数周,这段时间如果客户要看证,没有副本会很被动。
7. 把"措辞差异"当成常规事项处理。 中国证书标题不含 "Free Sale" 字样是常态,遇到挑剔的受理窗口,提前准备一份英文说明函,比临时解释高效得多。
写在最后
CE 与 FSC 的关系,本质上是"技术合规"与"行政合法性"两条平行线。前者证明产品做对了,后者证明产品在其来源地是合法的、可追责的。
真正让人觉得麻烦的,从来不是这两份文件本身,而是各国对"谁有资格出具"的规定不一样:有认原产国的,有只认参考国的,有两者都收的;有要海牙认证的,有坚持使馆认证的;有的接受电子件,有的一定要纸质原件。这些差异没有一份统一的国际清单可以直接查,只能逐国核对注册指南的原文措辞。
武汉康诺舒科技有限公司长期处理医疗器械的出口合规文件,覆盖中国出口销售证明(I/II 型)申请、欧盟成员国 FSC 代理申请、各国认证链条协调、以及目标市场注册指南的条款核查。如果您的产品已经拿到 CE,正在为某个具体市场该出哪份 FSC、要不要做认证而犹豫,可以把目标国和产品信息发给我们,先做一次条款核对,再决定文件路径。
本文基于公开法规与主管当局公开信息整理,包括《医疗器械出口销售证明管理规定》(2026 年 5 月 1 日施行)、欧盟 MDR (EU) 2017/745 第 60 条及 IVDR (EU) 2017/746 第 55 条、德国 MPDG 第 10 条、奥地利 BASG、斯洛文尼亚 JAZMP、罗马尼亚 ANMDMR 等主管当局公开办事指南,以及《取消外国公文书认证要求的公约》相关安排。各国要求会随法规修订变化,具体以进口国主管当局当期发布的指南与受理答复为准。
媒体垂询: 康诺舒科技 联系人:罗老师 电话:18171320542 邮箱:rd@comnosol.com.cn