国家药监局新版《医疗器械生产质量管理规范独立软件检查指导原则》政策解读
2026/10/30
一、文件基本概况
新版指导原则是新修订《医疗器械生产质量管理规范》的专项配套检查文件,用于规范独立软件类医疗器械生产环节监管检查工作。
适用对象:主要适用于独立软件类医疗器械;医疗器械软件组件相关检查参照本指导原则执行。
监管适用场景:自实施之日起,药品监管部门开展独立软件类医疗器械生产许可核查、上市后监督检查,均以本指导原则作为检查结果判定依据。
实施规则:新旧标准切换时间为2026年11月1日,无并行过渡期,实施当日起统一执行新版要求。
二、修订背景与目的
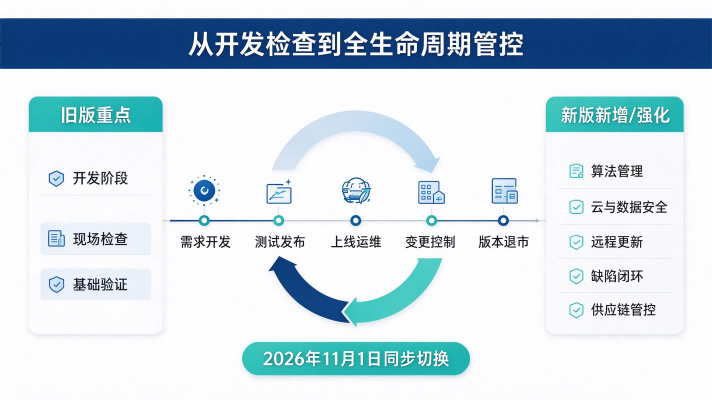
本次修订紧扣新版医疗器械GMP体系框架,顺应医用软件行业发展新业态,重点覆盖AI医用软件、云部署、SaaS服务、远程在线升级等产品模式监管需求。通过修订,统一全国检查尺度与缺陷判定标准,补齐原有规范在上线运维、算法管控、数据与网络安全、供应链管理等方面的管控要求,引导企业建立覆盖软件全生命周期的质量管理体系,落实软件产品从需求开发、测试发布到上线运维、版本退市的全过程质量管控,防范医用软件临床使用风险。
三、新旧版本核心差异对比
说明:【新增/调整】 项为本次修订重点变化内容,新版列对应单元格以浅黄底色标注。
| 对比模块 | 旧版(药监综械管〔2020〕57号) | 新版(2026版《独立软件检查指导原则》) | 变化说明 |
|---|---|---|---|
| 文件名称 | 《医疗器械生产质量管理规范独立软件现场检查指导原则》 | 《医疗器械生产质量管理规范独立软件检查指导原则》 | 删除"现场",适用范围拓展至资料核查、远程核查、线上追溯等全部监管判定场景,不再局限于线下现场检查。 |
| 上位依据 | 配套2014版医疗器械GMP | 【调整】 配套新修订《医疗器械生产质量管理规范》 | 全部检查要点、缺陷判定逻辑按照新版GMP框架重构,体系条款一一对应。 |
| 适用范围 | 仅针对独立软件类医疗器械 | 独立软件类医疗器械;【新增】 软件组件相关检查参照执行 | 将硬件内嵌、配套使用的软件组件纳入对标管控范围。 |
| 监管定位 | 检查员现场检查操作指引 | 【调整】 明确作为许可核查、上市后监督检查的结果判定依据 | 约束力提升,是监管出具检查结论、判定合规性的直接标尺。 |
| 软件生命周期管控 | 重点聚焦开发阶段:需求、设计、编码、测试、发布 | 【新增强化】 覆盖全生命周期闭环管理,补充上线后持续监控、线上补丁、远程更新、版本退市管理要求 | 监管重心由"重开发、轻运维"转向开发+持续运维一体化管控,适配云端交付、在线升级产品。 |
| AI算法管理 | 无专项要求,仅执行通用软件验证要求 | 【新增】 算法风险管理、算法版本锁定、算法性能持续监控、数据集管理、算法漂移评估要点 | 针对AI辅助诊断、AI筛查类软件设置专项检查要求,管控数据集、标注、算法迭代变更风险。 |
| 网络与数据安全 | 基础信息安全静态防护要求 | 【新增细化】 云服务商管控、访问权限审计、日志留存、患者数据脱敏、数据出境、漏洞管理、渗透测试、应急响应 | 对SaaS部署、云托管医用软件,强化供应链安全和医疗数据安全管控。 |
| 软件变更控制 | 仅区分重大、微小变更,通用变更流程 | 【调整细化】 细化变更分级判定规则,区分功能变更、算法变更、底层环境变更、Bug修复补丁;要求变更评估同步覆盖注册资料、风险、验证、用户告知 | 明确补丁、热更新均属于软件变更,不得以简单bug修复豁免验证与管控流程。 |
| 缺陷闭环管理 | 缺陷记录、修复、回归测试 | 【新增】 软件不良事件关联分析、同类缺陷趋势分析、远程整改、批量风险处置机制 | 要求企业开展缺陷趋势分析,识别系统性风险,而非仅单点修复问题。 |
| 版本管理 | 版本号管理、版本存档 | 【新增】 基线版本管控、历史版本追溯、版本停服退市管理、历史版本可复现要求 | 规范版本台账管理,保障问题追溯与复现能力,明确停服版本管控责任。 |
| 外包供应链管理 | 软件开发外包基础供方审核 | 【新增细化】 开发外包、算力外包、数据标注服务商、第三方测试机构全链条审核;增加外包成果验收、供方持续绩效监控要求 | 供应链管控延伸至数据标注、云运维等软件相关外包环节。 |
| 软件可追溯性 | 需求、代码、测试用例双向追溯 | 【强化】 增加用户部署实例、分发记录、升级推送记录追溯,要求云端多实例分发台账可查 | 满足云化多客户部署场景下的版本分发追溯需求。 |
| 实施废止规则 | 配套旧版GMP,无统一同步节点 | 2026年11月1日同步新版GMP实施,旧57号文同日废止,无过渡期 | 统一切换节点,实施后全部检查采用新版标准判定。 |
四、企业合规提示
严格把握时间节点:自2026年11月1日起,所有独立软件类医疗器械许可核查、上市后监督检查执行新版指导原则,存量产品应尽快对照新标准开展体系自查整改。
重点聚焦新业态管控:AI类医用软件、云SaaS模式、支持远程升级的医用软件,为本次修订重点方向,优先完成算法管控、云安全、线上变更、日志审计相关自查。
软件组件参照执行:配套硬件的嵌入式固件、配套分析软件组件,虽为参照执行,开发流程、变更控制、安全验证、记录留存均需对标新版要求。
完善全生命周期体系文件:同步修订质量体系SOP及配套表单,重点补齐算法风险评估、数据安全、外包供方持续评价、版本退市、线上运维监控相关文件。
转变质量管理思路:质量管理不能仅停留在产品开发阶段,需建立上线后持续监控、漏洞闭环、不良事件联动分析的常态化管控机制。
五、小结
本次新版指导原则的发布,实现医用独立软件监管从开发阶段检查向软件全生命周期质量管控升级,覆盖AI算法、云部署、数据安全、远程运维等行业新场景。各相关医疗器械生产企业应高度重视,及时完成体系对标整改,落实质量主体责任,保障独立软件类医疗器械安全有效。