有源IVD仪器设备如何进入全球市场?
2026/1/28
体外诊断,即IVD(In Vitro Diagnosis),是指在人体之外,通过对人体样本(血液、体液、组织等)进行检测而获取临床诊断信息,进而判断疾病或机体功能的产品和服务。体外诊断可以为临床诊断提供全方位多层次的检验信息,能够极大程度地影响临床治疗方案,具有较高的应用价值和临床意义。 目前,有源IVD仪器设备在医学检验室、床旁及自测检验中都得到了广泛的应用;为防止在使用中给操作人员带来触电等安全危险, 有源IVD仪器设备需满足相关的国际协调标准并取得相应认证证书,以保证IVD设备的安全和基本性能。
IECEE-CB 体系是IECEE关于电工产品测试证书的互认体系。CB体系的主要目标是通过推动国家标准与国际标准的统一协调以及产品认证机构的合作,使制造商更接近于理想的 “一次测试,多处适用” 的目标,从而促进国际贸易。IECEE CB 体系内50多个成员国的70多家国家认证机构(NCB)共同达成多边协议,使申请人可以凭借某一个NCB颁发的CB测试证书和测试报告获得CB体系的其它成员国的国家认证或者市场准入。
欧盟市场准入要求
有源IVD仪器设备目标市场为欧盟时,需要满足体外诊断设备法规(IVDR) (EU) 2017/746的所有适用要求;并且按(IVDR) (EU) 2017/746 附录VIII 分类规则5b 及MDCG 2020-16 rev.2 对分类规则5b的解释:
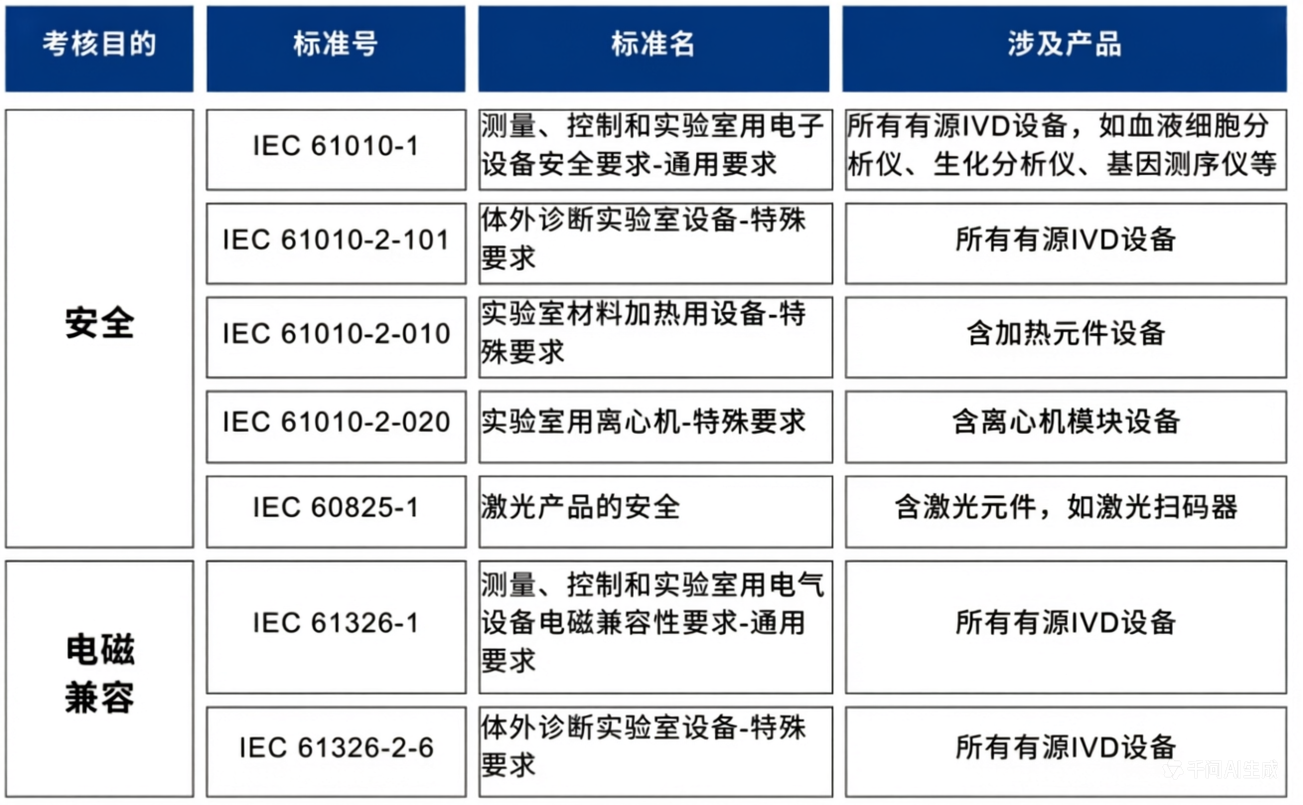
制造商专门用于体外诊断程序的仪器,通常归为 A 类;由于IVD仪器和试剂/试剂盒相互依赖,试剂在IVD仪器上的性能是试剂合格评定的一部分;试剂和试剂盒按其本身用途进行分类; 如果IVD仪器具有独立的测量功能,不使用任何额外的试剂,IVD仪器需要根据其预期目的进行分类(包括仪器控制或仪器质量控制)。例如,用于血液学的细胞计数分析仪、离子选择性电极、血液测量仪器通过其传感器检测气体或葡萄糖、尿液分析中的比重测量、用于细菌鉴定的质谱光度计、红细胞沉降速率分析仪等。 考核有源IVD设备的安全/及电磁兼容要求时,需满足IVDR法规欧盟协调,如EN IEC 61010-1, EN IEC 61010-2-101及EN IEC 61326-1, EN IEC 61326-2-6。
美国市场准入要求
有源IVD设备目标市场为美国时,需满足FDA的相关法规(包括21 CFR part 809 人用体外诊断产品法规等),按FDA分类说明判断是否510K豁免,并获得FDA注册批准。
考核有源IVD设备的安全/及电磁兼容要求时,需满足FDA指定的认可共识标准,如IEC 61010-1, IEC 61010-2-101及IEC 61326-1, IEC 61326-2-6 及FCC Part 15B等标准要求。
FDA 鼓励医疗器械制造商与已根据合格评定认可计划Accreditation Scheme for Conformity Assessment (ASCA) 计划自愿认可的第三方实验室合作,以增强FDA产品审查人员和医疗器械设备制造商对检测方法和结果报告的信心,从而提高上市前审查流程的效率。
有源IVD仪器设备如用于职业场所(如医院检验科等),按美国OSHA(职业安全健康管理局) 29 CFR 1910法规要求,还需获得NRTL认证,考核标准为UL 61010-1, UL 61010-2-101等;有源仪器设备是否获得NRTL认证也是美国保险监管机构及当局主管部门(AHJ)的关注重点。