穿戴类生理参数设备进入美国市场FDA注册流程
2026/1/29
针对穿戴类生理参数测量设备(如智能手表、手环、动态心电贴、连续血糖监测仪等)进入美国市场,FDA 的注册流程严谨且复杂。这类设备通常涉及硬件传感器与算法软件的结合,监管重点在于数据的准确性、安全性以及网络安全。 以下是基于 2025-2026 年最新法规环境的详细指南:
一、核心法规框架 (Regulatory Framework)
穿戴类设备主要受以下法规约束: 《联邦食品、药品和化妆品法案》(FD&C Act):根本大法。 21 CFR Part 800-898 (医疗器械法规): 21 CFR Part 807:设施注册与产品列名 (Registration & Listing)。 21 CFR Part 820 (QSR):质量体系规范(注:FDA 已发布 QMSR 最终规则,将于 2026 年 2 月 2 日生效,与 ISO 13485 进一步协调)。 21 CFR Part 801/809:标签要求。 21 CFR Part 803/806:不良事件报告与召回。 特定指导原则 (Guidance Documents): 脉搏血氧仪:Pulse Oximeters - Premarket Notification Submissions [510(k)] (2025 年更新版强调了对不同肤色人群的测试要求)。 心电图 (ECG):Electrocardiograph Devices 相关指导。 软件作为医疗设备 (SaMD):Software as a Medical Device (SaMD): Clinical Evaluation 及 Cybersecurity in Medical Devices (2023/2024 强制要求)。 无线连接:涉及蓝牙/Wi-Fi 的设备需符合 FCC 规定及 FDA 网络安全指南。
二、关键步骤:从分类到上市
第 1 步:确定产品分类 (Classification)
这是最关键的一步,决定了后续路径。穿戴设备通常分为两类: Class I (低风险):如简单的计步器、非医疗用途的健康追踪器(若声称仅用于“一般健康”General Wellness,可能豁免 510(k))。 Class II (中风险):绝大多数医疗级穿戴设备属于此类。 例如:医疗级心率监测、血氧饱和度 (SpO2)、单导联/多导联 ECG、连续血糖监测 (CGM)。 路径:通常需要提交 510(k) 上市前通知,证明与已上市的合法设备(Predicate Device)实质等同。 Class III (高风险):如植入式或用于维持生命的复杂算法设备(较少见于普通穿戴,但若算法用于自动给药则属此类),需 PMA。 特别提示:如果设备包含 AI/ML 算法用于诊断,需关注 FDA 关于 Artificial Intelligence/Machine Learning (AI/ML)-Based Software as a Medical Device 的最新行动指南。
第 2 步:准备测试与临床数据 (Testing & Clinical Data)
在提交申请前,必须完成严格的验证:
- 性能测试:
- 台架测试 (Bench Testing):精度、准确度、重复性、电池安全、电磁兼容 (EMC)、无线射频/共存、射频透皮水分测试 (RF)。
- 生物相容性:若设备长期接触皮肤,需按 ISO 10993 系列标准进行细胞毒性、致敏、刺激测试。目前中国境内符合FDA要求的生物学实验室并不多,https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfStandards/asca-accredited-testing-laboratories.cfm ASCA-Accredited Testing Laboratories,具体需要到这个网站进行查询。
- 可用性测试(Usability):预期在美国销售的产品需要至少满足15人以上的可用性测试,且必须根据产品特性符合相应的人群、年龄、肤色等等。
临床试验 (Clinical Studies): 肤色多样性要求:2025 年起,FDA 对脉搏血氧仪等设备明确要求临床试验必须包含足够比例的深色皮肤受试者,以验证在不同肤色下的测量准确性(解决“肤色偏差”问题)。 真实世界场景:需在运动、低灌注、干扰等真实场景下验证数据。
网络安全 (Cybersecurity): 根据 FD&C Section 524B,提交软件物料清单 (SBOM)、漏洞管理计划、补丁策略。这是 2024-2026 年的审查红线。
除此外,还需要完成邓白氏编码的申请、CDRH账号的注册、以及小企业的认证,中国境内的小企业需要下载FDA-3602N表单去当地税务局申请盖章发邮件到CDRH申请,成功后注册时按小企业注册费缴费,可以节约大笔费用。
第 3 步:提交 510(k) 申请 (Pre-market Submission)
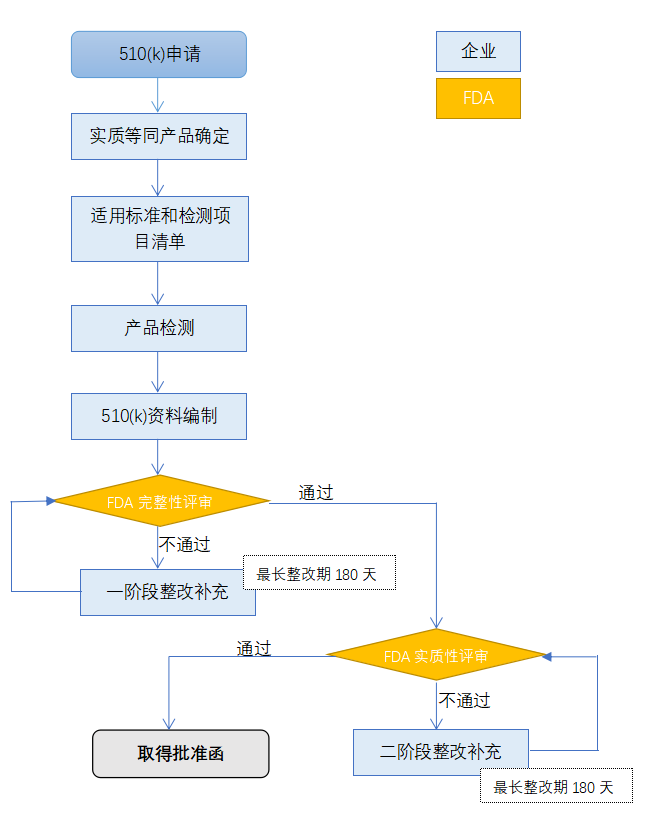
途径:通过 FDA 的 eSTAR (electronic Submission Template And Resource) 系统提交(目前大多数 510(k) 强制要求使用 eSTAR 模板)。 内容:包括设备描述、预期用途、对比设备分析、测试报告、临床数据、标签草案、网络安全文档等。 审评周期:法定时间为 90 天,但实际通常需 4-6 个月(含补正时间)。
第 4 步:设施注册与产品列名 (Registration & Listing)
一旦 510(k) 获得许可(Clearance Letter),或对于豁免 510(k) 的 Class I 设备: 获取 FEI 号:向 FDA 支付年度设施注册费(2026 财年约为 $7,556,具体金额每年调整)。 指定美国代理人 (US Agent):非美国制造商必须指定一名位于美国的代理人负责与 FDA 沟通。 完成注册:在 FDA FURLS 系统中完成企业注册和产品列名,获得 NDI (Number) 和 Listing Number。
第 5 步:上市后监管 (Post-Market Surveillance)
不良事件报告 (MDR):发生死亡、重伤或故障时需按时限报告。 召回管理:若发现缺陷,需主动执行召回。 变更控制:若硬件或算法发生重大变更(Significant Change),可能需要重新提交新的 510(k)。
三、2026 年特别注意事项 (Critical Considerations)
1. 算法与 AI 的“锁定”与“变更”
如果您的穿戴设备使用 AI 算法分析生理数据: 必须在 510(k) 中明确算法的预定变更控制计划 (Predetermined Change Control Plan, PCCP)。 FDA 允许在获批范围内对算法进行迭代更新而无需重新提交,但必须严格遵循申报时的计划。
2. “一般健康”vs“医疗用途”的界限
General Wellness (一般健康):若宣称“帮助保持活跃”、“记录睡眠趋势”,通常监管宽松,可能无需 510(k)。 Medical Claim (医疗宣称):若宣称“检测房颤 (A-Fib)”、“诊断低血氧症”、“辅助糖尿病管理”,则必然被归为医疗器械,需全套合规流程。文案措辞决定监管命运。
3. 数据隐私与互操作性
虽然 HIPAA 主要针对医疗机构,但穿戴设备收集的健康数据若传输给医生,需考虑 HIPAA 合规。 FDA 鼓励设备具备互操作性(如通过 API 将数据传给电子病历 EMR),需在技术文档中说明数据格式标准(如 HL7 FHIR)。
4. 质量体系新规 (QMSR)
自 2026 年 2 月 2 日 起,FDA 的质量体系法规 (21 CFR Part 820) 将正式修订为 QMSR (Quality Management System Regulation),全面融入 ISO 13485:2016 标准。 建议:现在建立质量体系时,直接对标 ISO 13485,以确保无缝过渡。
四、流程图简述
五、给企业的实操建议
早期介入 (Pre-Sub):在正式提交 510(k) 前,强烈建议申请 Q-Submission (Pre-Sub meeting)。与 FDA 审评员面对面讨论你的测试方案(特别是临床试验设计和 AI 算法验证),可大幅降低被拒风险。 网络安全先行:不要等到最后才做网络安全。从设计阶段就引入“安全设计 (Security by Design)”,准备好 SBOM 和漏洞披露政策。 临床数据的代表性:务必确保临床试验人群涵盖不同年龄、性别和肤色,这是近期 FDA 发补的高频原因。 标签合规:穿戴设备的 App 界面也是“标签”的一部分。确保 App 内的警告、禁忌症、使用说明与提交的标签一致。
通过遵循上述流程并关注 2026 年的新规动态(特别是 QMSR 和 AI 指南),您的穿戴类生理参数测量设备可以更顺利地完成 FDA 注册,进入庞大的美国医疗健康市场。